综述

化学合成类脲酶抑制剂种类及其作用机制研究进展

  • 胡钰峰 ,
  • 郑楠 ,
  • 王加启 ,
  • 赵圣国 , *
展开
  • 中国农业科学院北京畜牧兽医研究所,动物营养学国家重点实验室,北京 100193
*赵圣国,副研究员,硕士生导师,E-mail:

胡钰峰(1995—),男,湖北宜昌人,硕士研究生,从事反刍动物营养与饲料科学研究。E-mail:

Office editor: 田艳明

收稿日期: 2023-04-04

  网络出版日期: 2023-10-12

基金资助

内蒙古自治区重点项目(2021-国家乳创中心-2)

国家奶牛产业技术体系(CARS-36)

中国农业科学院科技创新工程(ASTIP-IAS12)

Research Progress in Chemically Synthesized Urease Inhibitors and Its Mechanism

  • HU Yufeng ,
  • ZHENG Nan ,
  • WANG Jiaqi ,
  • ZHAO Shengguo , *
Expand
  • State Key Laboratory of Animal Nutrition, Institute of Animal Science, Chinese Academy of Agricultural Sciences, Beijing 100193, China
*associate professor, E-mail:

Received date: 2023-04-04

  Online published: 2023-10-12

摘要

在反刍动物生产中,瘤胃内的细菌脲酶活性较高,导致催化尿素生成氨的速率大于吸收速率,降低了动物生产性能。而脲酶抑制剂对脲酶活性有明显的抑制作用,可减缓其生成氨的速率,在医学和农业领域中有着广泛的应用。近年来,研究者们已合成了多种新型的脲酶抑制剂,并报道了其抑制活性及作用机理。本文对近年来国内外有关化学合成类脲酶抑制剂的研究进行了分类综述,总结其抑制效果、抑制模式、构效关系及其抑制机制,以期为未来新型脲酶抑制剂的开发提供参考。

本文引用格式

胡钰峰 , 郑楠 , 王加启 , 赵圣国 . 化学合成类脲酶抑制剂种类及其作用机制研究进展[J]. 动物营养学报, 2023 , 35(10) : 6277 -6288 . DOI: 10.12418/CJAN2023.577

Abstract

In ruminant production, high bacterial urease activity in the rumen results in a greater rate of urea production than urea uptake, reducing animal performance. Urease inhibitors have a significant inhibitory effect on urease activity, slowing its rate of ammonia production, and have a wide range of applications in medicine and agriculture. In recent years, researchers have synthesized a large number of novel urease inhibitors and reported their inhibitory activities and mechanisms of action. This paper classified and reviewed the research on chemically synthesized urease inhibitors at home and abroad in recent years, and summarized their inhibitory activities, inhibition modes, structure-activity relationships, and inhibition mechanisms. This paper may provide references for the development of new urease inhibitors in the future.

脲酶(又称尿素酰胺水解酶,EC 3.5.1.5)是一种镍依赖性的尿素水解酶,其广泛存在于细菌、真菌、藻类和植物等多种生物中[1]。脲酶可以催化尿素水解得到氨和氨基甲酸酯,之后氨基甲酸酯会进一步分解得到氨和碳酸氢盐[1-2],这些分解产物可以作为有机体生长发育使用的氮源。Jabri等[3]于1995年通过对产气克雷伯氏菌(Klebsiella aerogenes)脲酶的晶体学结构分析,得出了脲酶的第1个完整三维结构。随后,研究者们陆续探明了不同来源的脲酶结构,例如来自于巴氏芽孢杆菌(Bacillus pasteurii)[4]、幽门螺旋杆菌(Helicobacter pylori)[5]和刀豆(Canavalia ensiformis)[6]的脲酶。虽然各来源的脲酶含有的亚基数量不同,由其组成的四级结构也有所差异,但是都会形成相似的三聚体结构。大多数的细菌脲酶,例如产气克雷伯氏菌脲酶和巴氏芽孢杆菌脲酶都是(αβγ)3型三聚体,其中每个α亚基含有1个活性位点,每个分子共含有3个活性位点[3-4];幽门螺旋杆菌脲酶则由4个三聚体(αβ)3形成球形结构[(αβ)3]4,其中β亚基由产气克雷伯氏菌脲酶和巴氏芽孢杆菌脲酶中发现的β亚基与γ亚基融合产生,故每个分子共有12个活性位点[5]。植物脲酶则通常形成(α3)2的二聚体结构,其中α亚基由相应的细菌中αβγ融合而来,每个分子含有6个活性位点[6]
脲酶在高效催化尿素水解的同时,也为我们的健康和农业生产带来了一系列负面影响。在医学领域中,脲酶是引起幽门螺旋杆菌病变的主要原因,因为病原菌脲酶的水解产物可以中和胃酸,这有利于病原菌在胃肠道定植从而引起宿主胃肠道溃疡。此外,脲酶在尿路感染、感染性结石、肾盂肾炎和肝性脑病等的发病机制中也起着重要作用[1]。在农业领域中,反刍动物的瘤胃微生物可以利用尿素的水解产物合成自身微生物蛋白,所以在生产中饲喂尿素可以大大节省蛋白质饲料成本。但是瘤胃微生物的脲酶活性过高,会使氨生成的速率过高,与瘤胃发酵释放的能量不同步。这将导致氨不能及时被瘤胃微生物利用而吸收进入血液,降低了反刍动物对氮素的利用率,严重时还会引起动物氨中毒。这不仅会降低动物生产性能,还会对环境造成污染[7]。此外,在使用尿素施肥的过程中,由于土壤中微生物脲酶活性高,会释放出大量的氨,这不仅会对植物的生长产生抑制作用,还会引起严重的环境问题[8]
脲酶抑制剂可以降低脲酶分解尿素的活性,从而有利于解决由高脲酶活性引起的一系列威胁人体健康安全、污染生态环境及降低生产效率的问题。如何开发具有低毒、稳定、有效特性的脲酶抑制剂一直是研究者们关注的重点方向。因此,本文分类别探讨了近年来研究较多的化学合成类脲酶抑制剂及其作用机制,希望能为未来新型高效脲酶抑制剂的研发提供合理的依据和参考。

1 硫脲衍生物

硫脲及其衍生物具有广泛的生物学活性,比如抗氧化性[9-10]、抗病毒性[11]、抗细菌与真菌活性[12-13]以及抗癌[14]与抗炎性[12]等。硫脲因具有抑制硝化细菌的作用,故最早在日本被当作一种土壤硝化抑制剂使用[15]。同时,有研究表明,硫脲对脲酶也具有一定的抑制作用[16],常被用作合成新型脲酶抑制剂的阳性对照。近年来,研究者们也对许多硫脲衍生物进行了深入的研究。
Hameed等[17]合成了一系列苯并呋喃连接的N-苯基氨基硫脲衍生物1,发现它们都具有不同程度的刀豆脲酶抑制活性[半抑制浓度(IC50)在(0.077±0.001) μmol/L~(24.04±0.14) μmol/L],且苯环上的硝基取代和卤素衍生物能增强此类化合物的脲酶抑制活性(图1)。此研究还发现,结合中心的硫原子与2个催化镍离子配位,并且可能通过与His492残基形成的氢键来进一步稳定这种结构。Saeed等[18]在研究新型长链酰基硫脲衍生物2时发现间位上的吸电子基团(如氯原子)可以提高这类化合物的生物活性,其中仅间位有1个氯原子取代的化合物1-(3-氯苯基)-3-十四烷酰基硫脲具有最高的抑制活性[IC50=(0.039 1±0.002 8) μmol/L,且是一种非竞争性抑制剂[抑制常数(Ki)为0.021 μmol/L](图1)。该研究还发现,这些新型合成化合物由于肝毒性和皮肤敏感性较小,因此具有良好的开发潜力。
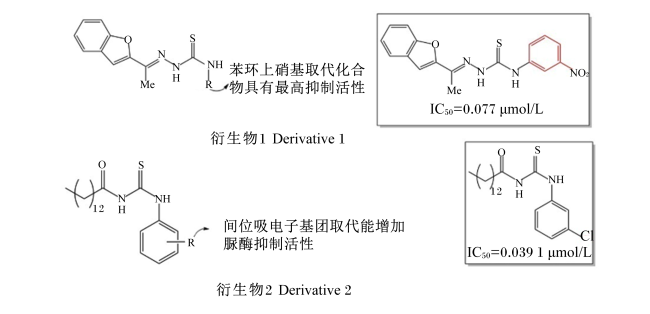
图1 硫脲衍生物及其代表抑制剂

IC50:半抑制浓度。下图同。

Fig.1 Thiourea derivatives and their representative inhibitors[17-18]

IC50: 50% inhibiting concentration. The same as below.

阿替洛尔是一种治疗心血管疾病的特效药物,Wahid等[19]利用生物定向药物合成(biology-oriented drug synthesis,BIODS)方法,合成了23种阿替洛尔硫脲衍生物,发现其中大部分化合物的脲酶抑制活性都高于阿替洛尔,个别化合物的抑制活性高于硫脲。该研究还指出,这类化合物芳基上取代基的种类和位置对其脲酶抑制活性起重要作用;例如,对位氯取代化合物的抑制活性强于其他取代方式,间溴取代明显强于邻溴取代,且当“R”取代基为吸电子基团时,化合物拥有更高的脲酶抑制活性。
Yaqoob等[20]筛选出了一系列由烷基链连接的硫脲衍生物,发现在苯环上有4'-溴取代的化合物拥有更高的脲酶抑制活性,且该化合物以竞争方式抑制脲酶活性;此化合物能与脲酶Arg439和Ala440残基形成氢键,从而很好地与脲酶结合发挥抑制作用,并且不会引起脲酶的构象变化。

2 羟肟酸衍生物

众所周知,羟肟酸类化合物可以与多种过渡金属形成强力复合物,故当其与酶活性位点的金属离子结合后,便可以使其丧失活性。因此,研究者们研究并合成了一系列以羟肟酸为基础的酶抑制剂,例如脲酶抑制剂[21]和基质金属蛋白酶抑制剂[22]。乙酰氧肟酸是其中研究的最多并且是唯一获得美国食品和药物管理局批准上市的脲酶抑制剂。然而,由于其发挥中等抑制活性就需要相当大的剂量(成人约1 000 mg/d),且具有一定的副作用[23],因此迫切需要探寻既具有高抑制活性又安全的化合物作为新型脲酶抑制剂。Xiao等[24]设计出了一种基于类黄酮类化合物环状结构的脲酶抑制剂衍生物3(图2),发现苯环上的氯取代是最合适的一种取代方式,因为疏水区域可能无法容纳更大的疏水基团,且苯环上任何位置的亲水基团都不利于其抑制活性。
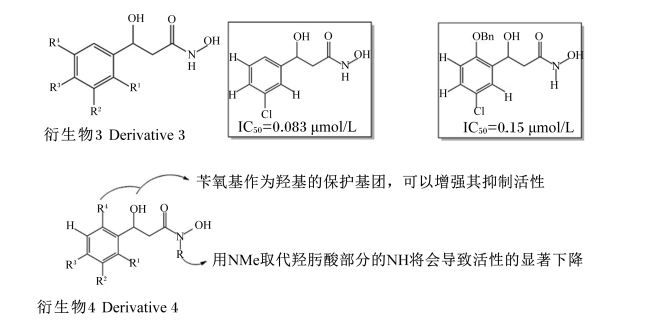
图2 羟肟酸衍生物及其代表抑制剂

Fig.2 Hydroxamic acid derivatives and their representative inhibitors[24-25]

Shi等[25]后续将水杨酸中苯甲酸部分、黄酮类三环结构以及羟肟酸结合起来,合成了一系列新的衍生物4,且所得化合物大多具有一定的脲酶抑制活性。该试验指出,化合物中羟肟酸部分的N-甲基结构有可能会影响其与靶点的结合,不利于其抑制作用;而在苯基部分,邻位的羟基基团可以略微增加其活性,且引入苄氧基作为羟基的保护基团可以进一步增强其活性,这证实了水杨酸结构有利于增强脲酶抑制活性(图2)。此外,分子对接研究表明,NHO—结构中的氧原子以双齿方式与2个镍离子配位,并与His221形成氢键。NHO—中的氢原子则分别与Asp362的COO—和Ala365的CO—建立3个氢键。同时,该试验还首次指出了幽门螺旋杆菌脲酶及其他脲酶的底物抑制作用,即尿素浓度在大于4 mmol/L时会出现底物抑制现象。

3 磷酰胺和磺酰胺衍生物

磺胺类药物是世界上使用最广泛的抗菌剂之一,这主要是由于这类药物具有低成本、低毒性以及对常见细菌性疾病具有优异疗效的特点[26]。N-酰基磺酰胺是一种存在于目前许多治疗药物中的官能团,其具有良好的生物学活性[27]。此外,有研究表明在各种合成的脲酶抑制剂中,单磷酰胺衍生物是最有效的一类,但由于它们在水中不稳定,所以研究者们对其关注较少[28]
Arshia等[29]合成了一系列磺胺衍生物5,这类化合物在其二苯甲酮部分是否具有羟基对其脲酶抑制活性具有重要影响。此外,在烷基/芳基磺酰基部分的不同取代也可导致不同程度的活性变化(图3)。以活性最高的化合物N'-[(4'-羟基苯基)(苯基)亚甲基]-4″-硝基苯磺酰肼为例,该化合物二苯甲酮4'位上的羟基和芳基磺酰基4″位上的硝基对其抑制活性起重要作用,若将硝基转移到3″位,得到的新化合物活性有所降低。若将羟基移除,此时无论将硝基置于芳基磺酰基任何位置,所得的化合物都不具有抑制活性。Saeed等[30]将磺胺核引入2-亚氨基噻唑啉并合成了一系列化合物6,发现这类化合物中的亚氨基噻唑啉-磺酰胺核在抑制脲酶活性过程中起着非常重要的作用。侧链苯环上的取代基变化会引起相应化合物活性的增减,例如侧链苯环上如果是双取代,则具有比单取代更高的脲酶抑制活性,在3'和4'取代会比在2'取代更能增强其抑制活性(图3)。
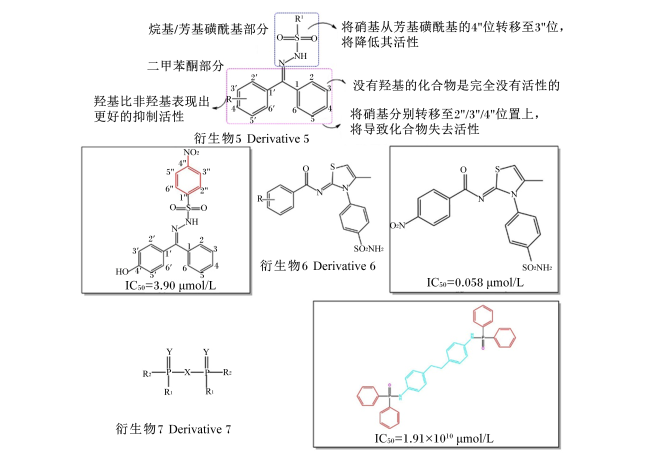
图3 磷酰胺和磺胺衍生物及其代表抑制剂

Fig.3 Phosphoramide and sulfonamide derivatives and their representative inhibitors[28-30]

Gholivand等[28]筛选了一系列双磷酰胺衍生物7并与单磷酰胺、硫脲和乙酰氧肟酸的脲酶抑制活性进行了比较,发现含有芳香胺及其取代的衍生物具有更高的脲酶抑制活性(图3)。同时,具有P=O官能团的衍生物比具有P=S官能团的衍生物具有更高的抗脲酶活性。分子对接研究发现,此类衍生物对脲酶的抑制类型属于混合性抑制,它们通过氢键、疏水性及π相互作用与结合口袋入口处和内部的关键残基相连,但并未直接与镍离子相连,而是与活性位点其他残基结合使其占据整个结合口袋,从而获得了良好的抑制活性。

4 黄酮衍生物

黄酮类化合物是一类存在于植物界中的天然酚类化合物,因具有广泛的生物学活性而备受关注[31]。此前已有研究证实,此类化合物(如槲皮素和儿茶素等)是有效的脲酶抑制剂[32-33]。Liu等[34]合成了一系列新的黄酮衍生物8,这些化合物均具有很好的脲酶抑制活性,可达参比抑制剂硫脲[IC50=(21.902±0.696) μmol/L]活性的10倍以上。研究发现,在B环结构部分的氢原子被同样大小的吸电子卤素(—F、—Cl、—Br)取代时,其脲酶抑制活性会得到增强,若氢原子被更大的吸电子基团(—NO2)或供电子基团(—CH3或—OCH3)取代,其抑制活性会减弱(图4)。这表明脲酶的活性口袋部分可能无法容纳较大体积的B环结构,同时还发现苯环是B环部分的最佳结构形式。
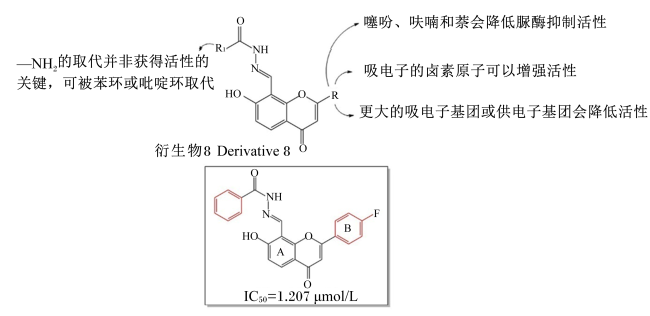
图4 黄酮衍生物及其代表抑制剂

Fig.4 Flavone derivatives and their representative inhibitors[34]

桑色素是一种从桑科植物中提取出来的黄酮类化合物,具有广泛的药理作用,如抗氧化、抗病毒、抗菌和抗炎等[35]。Kataria等[36]合成了13种桑色素衍生物,所有合成的化合物均具有良好的抗氧化性和脲酶抑制活性,且当在该类化合物中引入芳基硫脲基团或溴取代的芳基硫脲时,其脲酶抑制活性得到增强。动力学和分子对接研究指出,这类化合物的抑制作用是非竞争性的,它们通过氢键、π-π堆积和疏水相互作用牢固地结合在催化腔内,其中氢键的作用最为主要。
Biglar等[37]采用了一种基于表面等离子体共振(surface plasmon resonance,SPR)的新型传感器技术,从40种中草药提取物中筛选出了与脲酶具有较高亲和性的月桂叶提取物,并对其活性化合物槲皮素进行了分离和蛋白质-配体对接研究。结果表明,槲皮素能进入脲酶活性位点裂隙,其邻苯二酚环上的羟基易与酶活性中心的2个镍离子相互作用,而芳香环则与Ala440、His593和Ala636残基相互作用。此外,槲皮素能与脲酶各氨基酸残基形成5个氢键,从而加强了其与脲酶紧密结合的能力。

5 香豆素衍生物

香豆素是一类植物合成的次生代谢产物,广泛分布于天然植物中。香豆素及其衍生物具有多种生物活性,如抗病毒、抗氧化和抗菌等活性[38]。因此,它们在农药和医药领域受到了广泛关注。Khan等[39]在研究双香豆素衍生物时发现,该类化合物中2个内酯环上的2个羟基可能仅与抑制活性有关,并可能是与脲酶的镍离子配位;在C-11上存在的任何取代基都会降低其抑制活性,这可能是因为其他取代基(如烷基)的空间位阻会影响其与镍离子的结合。
Rashid等[40]报道了一系列4-羟基香豆素衍生物,发现这类化合物的脲酶抑制活性取决于其主结构上的取代模式,例如在苯环上拥有供电子基团能增强其脲酶抑制活性;同时,增加烷基链的长度也能增强其活性,但若是引入了额外的环状结构,则会大幅减弱其活性;此外,对该系列中活性最高的化合物3-(3,4,5-三甲氧基苯甲酰基)-(4-羟基香豆素)的分子对接研究表明,其甲氧基上的氧与2个镍原子形成了稳定的结构,能与活性位点紧密结合,从而使得其具有最高的抑制活性。

6 吲哚衍生物

吲哚是一种广泛存在于自然界中的天然化合物,因其生物活性而被广泛应用于生物医药和农业等领域[41]。Taha等[42]合成了一系列新的羟吲哚衍生物,并测定了其脲酶抑制活性,发现这些合成的化合物大多都拥有有效脲酶抑制活性;该研究还表明,范德华力和氢键有利于蛋白质的稳定;分子对接研究显示,镍离子(Ni2+)、KCX219、Asp362、His248、Asp223、Arg338、Glu254、Glu222、His322、His274、Met366、Cys321、Thr254、Ala169、His221、Gly279、Gly280和Ala365是参与配体与蛋白质相互作用的重要残基,它们可能在先导物优化中发挥重要作用,从而有助于增强配体与蛋白质的亲和力。
Yang等[43]报道了一系列新型的氧代吲哚啉衍生物9,并测定了其对脲酶的抑制活性以及抗菌活性;该试验指出,供电子基团的取代或酰肼结构的引入更有利于增加抑制活性(图5);同时,合成的化合物具有低细胞毒性以及良好的成药潜力。Taha等[44]评估了一系列二吲哚甲烷衍生物10,发现此类物质的活性受取代基性质、位置和数量影响较大,例如苯环上的吸电子取代基团将提升其抑制活性(图5);对N-(5-{4-[双(5-溴-1氢-吲哚-3-基)甲基]苯基}-1,3,4-噻二唑-2-基)-2,4-二硝基苯磺酰胺的分子对接研究表明,其邻位和对位的硝基分别与残基Arg336、Val367形成了2个强力的氢键,使其获得了优秀的脲酶抑制活性。
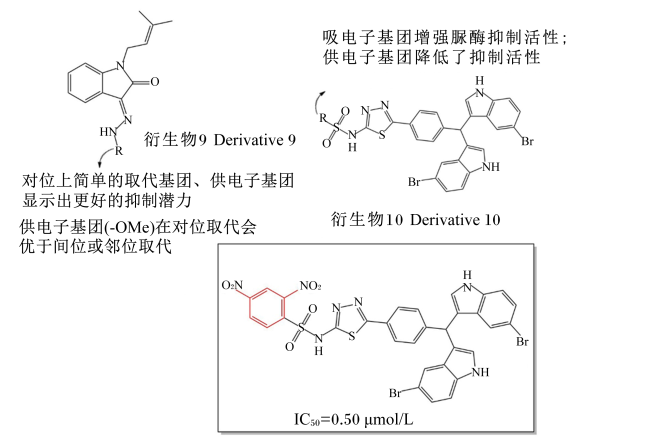
图5 吲哚衍生物及其代表抑制剂

Fig.5 Indole derivatives and their representative inhibitors[43-44]

7 金属配合物

席夫碱是一种含有亚胺基团的化合物,其C=N双键可以和一些金属离子形成稳定的配合物,许多席夫碱配合物具有抗菌、抗肿瘤以及抗炎等生物活性,因此在医药和化学等领域有着广泛的应用[45]。Chen等[46]报道了6种席夫碱过渡金属配合物的合成和对刀豆脲酶的抑制活性,通过比较金属配合物和相应金属离子的脲酶抑制活性发现,此类物质的活性不仅取决于中心金属离子,还取决于有机配体;且配合物与脲酶氨基酸残基形成的氢键和疏水作用对其抑制活性起重要作用。You等[47]合成了2个硫氰酸盐配位的席夫碱铜(Ⅱ)配合物,并对其进行了结构表征和脲酶抑制活性的评估,发现其脲酶抑制活性可能取决于铜原子的几何配位和席夫碱结构上的取代基团。Cui等[48]合成了一种席夫碱铜(Ⅱ)配合物并测定了其对幽门螺旋杆菌脲酶的抑制活性,发现该化合物的氧原子能与脲酶蛋白Phe218上的羟基形成氢键,同时此化合物可与脲酶的Leu196和Ile220产生疏水相互作用,这可能是其拥有有效脲酶抑制活性的原因。
Saleem等[49]设计合成了几种基于氨基硫脲和氨基甲酰肼配体的金属络合物,并通过试验发现其与铜、钴和钯的络合物能增强脲酶抑制活性;研究显示,络合物3a(原文献中编号)的羰基氧原子可以和Arg605形成氢键,同时2个氨基也能和Asp490分别形成1个氢键,这3个氢键使得金属络合物得以在脲酶的活性位点稳定结合,表现出优秀的脲酶抑制活性。
表1根据搜集的文献对不同类型的脲酶抑制剂进行了汇总,因为不同的研究中所研究的对象常不相同,故研究者们通过设定相同的试验条件,将标准脲酶抑制剂作为参考对象,就能判定所合成脲酶抑制剂抑制效果的强弱。
表1 脲酶抑制剂分类

Table 1 Classification of urease inhibitors

分类
Classifications
代表抑制剂
Representative
inhibitors
抑制类型
Inhibition types
抑制常数
Ki
半抑制浓度
IC50
抑制对象
Inhibition
objects
参比抑制剂
Reference
inhibitors
重要基团
Important
groups
参考文献
Refer-
ences
硫脲衍生物
Thiourea
derivatives
2-[1-(苯并呋喃-2-基)亚
乙基]-N-(3-硝基苯
基)肼硫代甲酰胺
(0.077±
0.001) μmol/L
刀豆脲酶 硫脲[IC50=
(21±0.11) μmol/L]
氨基硫脲
基团,硝基
[17]
1-(3-氯苯基)-3-十四
烷酰基硫脲
非竞争性 0.021 μmol/L (0.039 1±
0.002 8) μmol/L
刀豆脲酶 硫脲[IC50=
(18.195±
0.382) μmol/L]
间位吸电子
取代基
[18]
2-{4-[2″-羟基-3″-(异丙基氨基)
丙氧基]苯基}-N-(4'-乙氧基苯
基氨基甲硫酰基)乙酰胺
(11.73±
0.28) μmol/L
刀豆脲酶 硫脲[IC50=
(21.74±
1.76) μmol/L]
吸电子取代基 [19]
N-[(20-溴苯基)氨基
甲硫基]辛酰胺
(10.65±
0.45) μmol/L
刀豆脲酶 硫脲[IC50=
(15.51±
0.11) μmol/L]
吸电子取代基 [20]
羟肟酸衍生物
Hydroxamic acid
derivatives
3-(3-氯苯基)-3羟
基丙酰基异羟肟酸
混合性 (0.014±
0.003) μmol/L
(0.083±
0.004) μmol/L
幽门螺旋
杆菌脲酶
乙酰氧肟酸
[IC50=(27.6±
2.5) μmol/L]
苯环上氯取代 [24]
3-(2-苄氧基-5-氯苯
基)-3-羟基丙酰
基异羟肟酸
混合性 0.40 μmol/L (0.15±
0.05) μmol/L
幽门螺旋杆
菌脲酶
乙酰氧肟酸
[IC50=(23.8±
1.5) μmol/L]
水杨酸骨架,
苄基
[25]
磷酰胺和磺
酰胺衍生物
Phosphoramide
and sulfonamide
deriva-tives
N'-[(4'-羟基苯基)(苯
基)亚甲基]-4″-硝基
苯磺酰肼
(3.90±
0.81) μmol/L
乙酰氧肟酸
[IC50=(29.20±
1.01) μmol/L]
羟基,硝基 [29]
(Z)-N-[3-(4-氨基磺酰基苯
基)-4-甲基噻唑-2(3氢)
亚基]-2-氯-4-硝基苯甲酰胺
竞争性 (0.058±
0.011) μmol/L


刀豆脲酶


硫脲[IC50=
(20.90±
0.92) μmol/L]
亚氨基噻唑啉-
磺酰胺部分


[30]
(Z)-N-[3-(4-氨基磺酰基苯
基)-4-甲基噻唑-2(3氢)亚
基]-3-氟苯甲酰胺
混合性 0.02 μmol/L (0.064±
0.010) μmol/L
化合物12(原文献中编号) 混合性 0.014 μmol/L (1.91±
0.03)×10-10 nmol/L
刀豆脲酶 单磷酰胺(IC50=
21 nmol/L)
P=O官能团 [28]
黄酮衍生物
Flavonoid
deriva-tives
(Z)-N'-{[2-(4-氟苯基)-7-
羟基-4-氧代-4氢-色烯-
8-基]亚甲基}苯甲酰肼
(1.207±
0.186) μmol/L
刀豆脲酶 硫脲[IC50=
(21.902±
0.696) μmol/L]
苯环,吸电子
取代基
[34]
N-(2-氯苯基)-N-[(4E)-2-
(2,4-二羟甲基)-3,5,7-
三羟基-4氢-二烯-4-
亚基苯]硫脲
非竞争性 (10.74±
0.018) μmol/L
刀豆脲酶 硫脲[IC50=
(22.80±
0.011) μmol/L]
芳基硫脲 [36]
槲皮素 31.36 μmol/L 羟基脲(IC50=
99.93 μmol/L)
羟基,芳香环 [37]
香豆素衍生物
Coumarin
deriva-tives
3,3'-亚甲基双(4-
羟基香豆素)
(15.01±
0.007 0) μmol/L
刀豆脲酶 硫脲[IC50=
(21±
0.011) μmol/L]
羟基 [39]
3-(3,4,5-三甲氧基苯甲
酰基-(4-羟基香豆素)
(11.30±1.70) μmol/L 巴氏芽孢杆
菌脲酶
硫脲[IC50=(21±
0.11) μmol/L]
供电子基团,
烷基链长度
[40]
吲哚衍生物
Indole derivatives
化合物5(原文
献中编号)
(13.00±
0.35) μmol/L
幽门螺旋杆
菌脲酶
硫脲[IC50=
(21.00±
0.01) μmol/L];
乙酰氧肟酸[IC50=
(42.00±
1.26) μmol/L]
羟吲哚结构 [42]
化合物S18(原文
献中编号)
(0.71±
0.06) μmol/L
幽门螺旋杆
菌脲酶
乙酰氧肟酸
[IC50=(17.20±
0.14) μmol/L)
供电子基团,
酰肼
[43]
N-(5-{4-[双(5-溴-1氢-吲哚-3-
基)甲基]苯基}-1,3,4-噻二唑-
2-基)-2,4-二硝基苯磺酰胺
(0.50±
0.01) μmol/L
刀豆脲酶 硫脲[IC50=
(21.60±
0.70) μmol/L]
苯环上的吸电子
取代基
[44]
金属配合物
Metal complexes
化合物1(原文
献中编号)
0.52 μmol/L 刀豆脲酶 乙酰氧肟酸(IC50=
42.12 μmol/L)
铜(Ⅱ),
配体基团
[46]
化合物4(原文献中编号) 0.46 μmol/L 刀豆脲酶 乙酰氧肟酸(IC50=
42.12 μmol/L)
铜(Ⅱ),
配体基团
[46]
化合物1(原文献中编号) (0.968±
0.012) μmol/L
刀豆脲酶 乙酰氧肟酸
[IC50=(36.13±
0.20) μmol/L]
铜(Ⅱ),配体
上的溴取代
[47]
双(正丁基水杨
基二胺)铜(Ⅱ)
(0.95±
0.04) μmol/L
幽门螺旋杆菌脲酶 乙酰氧肟酸
[IC50=(42.47±
0.19) μmol/L]
铜(Ⅱ),氧原子 [48]
化合物3a(原文献中编号) 混合性 5 μmol/L (2.63±
0.41) μmol/L
刀豆脲酶 硫脲[IC50=
(20.70±0.45) μmol/L)
铜(Ⅱ),羰基,
氨基
[49]
化合物5a(原文献中编号) 竞争性 3.6 μmol/L (4.11±
0.83) μmol/L
铜(Ⅱ)

8 小结与展望

乙酰氧肟酸是目前唯一获批准使用的药用脲酶抑制剂,但存在副作用大且性质不稳定的情况。磷酰胺类化合物是一种抑制效果良好的脲酶抑制剂,但由于稳定性较差,无法应用于临床。目前还有一些新型抑制剂如席夫碱类化合物,但这些化合物的开发仍不够成熟,对细菌脲酶的抑制效果研究也较少,需要更深入的研究。虽然已经合成了很多具有良好开发潜力的脲酶抑制剂,可以作为未来脲酶抑制剂开发的先导化合物,但它们目前仍处于研究阶段,需要进一步的试验以验证其在实践中的应用效果。未来脲酶抑制剂的开发可以从有效地抑制基团组合、已有化合物的结构改良或筛选新的有效结构或基团等方面着手。此外,一些植物天然产物化合物也具有良好的脲酶抑制活性,开发应用潜力巨大,值得进行深入的研究。
[1]
MOBLEY H L, ISLAND M D, HAUSINGER R P. Molecular biology of microbial ureases[J]. Microbiological Reviews, 1995, 59(3):451-480.

DOI PMID

[2]
ZAMBELLI B, MUSIANI F, BENINI S, et al. Chemistry of Ni2+ in urease:sensing,trafficking,and catalysis[J]. Accounts of Chemical Research, 2011, 44(7):520-530.

DOI

[3]
JABRI E, CARR M B, HAUSINGER R P, et al. The crystal structure of urease from Klebsiella aerogenes[J]. Science, 1995, 268(5213):998-1004.

DOI

[4]
BENINI S, RYPNIEWSKI W R, WILSON K S, et al. A new proposal for urease mechanism based on the crystal structures of the native and inhibited enzyme from Bacillus pasteurii:why urea hydrolysis costs two nickels[J]. Structure, 1999, 7(2):205-216.

DOI

[5]
HA N C, OH S T, SUNG J Y, et al. Supramolecular assembly and acid resistance of Helicobacter pylori urease[J]. Nature Structural Biology, 2001, 8(6):505-509.

DOI

[6]
BALASUBRAMANIAN A, PONNURAJ K. Crystal structure of the first plant urease from jack bean:83 years of journey from its first crystal to molecular structure[J]. Journal of Molecular Biology, 2010, 400(3):274-283.

DOI

[7]
李晓姣, 赵圣国, 郑楠, 等. 细菌脲酶蛋白复合物及其活化机制[J]. 生物工程学报, 2019, 35(2):204-215.

LI X J, ZHAO S G, ZHENG N, et al. Progress in bacterial urease complexes and their activation mechanisms[J]. Chinese Journal of Biotechnology, 2019, 35(2):204-215. (in Chinese)

[8]
GUIMARÃES G G F, MULVANEY R L, KHAN S A, et al. Comparison of urease inhibitor N-(n-butyl) thiophosphoric triamide and oxidized charcoal for conserving urea-N in soil[J]. Journal of Plant Nutrition and Soil Science, 2016, 179(4):520-528.

DOI

[9]
VAN DRIESSCHE E, BEECKMANS S, DEJAEGERE R, et al. Thiourea:the antioxidant of choice for the purification of proteins from phenol-rich plant tissues[J]. Analytical Biochemistry, 1984, 141(1):184-188.

DOI

[10]
HUONG D Q, BAY M V, NAM P C. Antioxidant activity of thiourea derivatives:an experimental and theoretical study[J]. Journal of Molecular Liquids, 2021, 340:117149.

DOI

[11]
SUN C W, ZHANG X D, HUANG H, et al. Synthesis and evaluation of a new series of substituted acyl (thio) urea and thiadiazolo [2,3-a] pyrimidine derivatives as potent inhibitors of influenza virus neuraminidase[J]. Bioorganic and Medicinal Chemistry, 2006, 14(24):8574-8581.

DOI

[12]
KECHE A P, HATNAPURE G D, TALE R H, et al. A novel pyrimidine derivatives with aryl urea,thiourea and sulfonamide moieties:synthesis,anti-inflammatory and antimicrobial evaluation[J]. Bioorganic and Medicinal Chemistry Letters, 2012, 22(10):3445-3448.

DOI

[13]
KHAN S A, SINGH N, SALEEM K. Synthesis,characterization and in vitro antibacterial activity of thiourea and urea derivatives of steroids[J]. European Journal of Medicinal Chemistry, 2008, 43(10):2272-2277.

DOI

[14]
PENG H, LIANG Y J, CHEN L, et al. Efficient synthesis and biological evaluation of 1,3-benzenedicarbonyl dithioureas[J]. Bioorganic & Medicinal Chemistry Letters, 2011, 21(4):1102-1104.

DOI

[15]
陈笃生. 硝化抑制剂[J]. 化肥设计, 1998(1):62-63,4.

CHEN D S. Nitrification inhibitor[J]. Chemical Fertilizer Design, 1998(1):62-63,4. (in Chinese)

[16]
KANWAL, KHAN M, ARSHIA, et al. Syntheses,in vitro urease inhibitory activities of urea and thiourea derivatives of tryptamine,their molecular docking and cytotoxic studies[J]. Bioorganic Chemistry, 2019, 83:595-610.

DOI

[17]
HAMEED A, KHAN K M, ZEHRA S T, et al. Synthesis,biological evaluation and molecular docking of N-phenyl thiosemicarbazones as urease inhibitors[J]. Bioorganic Chemistry, 2015, 61:51-57.

DOI

[18]
SAEED A, REHMAN S U, CHANNAR P A, et al. Long chain 1-acyl-3-arylthioureas as jack bean urease inhibitors,synthesis,kinetic mechanism and molecular docking studies[J]. Journal of the Taiwan Institute of Chemical Engineers, 2017, 77:54-63.

DOI

[19]
WAHID S, JAHANGIR S, VERSIANI M A, et al. Atenolol thiourea hybrid as potent urease inhibitors:design,biologyoriented drug synthesis,inhibitory activity screening,and molecular docking studies[J]. Bioorganic Chemistry, 2020, 94:103359.

DOI

[20]
YAQOOB S, HAMEED A, AHMED M, et al. Antiurease screening of alkyl chain-linked thiourea derivatives: in vitro biological activities,molecular docking,and dynamic simulations studies[J]. RSC Advances, 2022, 12(10):6292-6302.

DOI

[21]
RAJIĆ Z, PERKOVIĆ I, BUTULA I, et al. Synthesis and biological evaluation of O-methyl and O-ethyl NSAID hydroxamic acids[J]. Journal of Enzyme Inhibition and Medicinal Chemistry, 2009, 24(5):1179-1187.

DOI PMID

[22]
VERMA R P. Hydroxamic acids as matrix metalloproteinase inhibitors[J]. Experientia Supplementum, 2012, 103:137-176.

[23]
THOMAS B, TOLLEY D. Concurrent urinary tract infection and stone disease:pathogenesis,diagnosis and management[J]. Nature Clinical Practice Urology, 2008, 5(12):668-675.

DOI

[24]
XIAO Z P, PENG Z Y, DONG J J, et al. Synthesis,molecular docking and kinetic properties of β-hydroxy-β-phenylpropionyl-hydroxamic acids as Helicobacter pylori urease inhibitors[J]. European Journal of Medicinal Chemistry, 2013, 68:212-221.

DOI

[25]
SHI W K, DENG R C, WANG P F, et al. 3-arylpropionylhydroxamic acid derivatives as Helicobacter pylori urease inhibitors:synthesis,molecular docking and biological evaluation[J]. Bioorganic & Medicinal Chemistry, 2016, 24(19):4519-4527.

DOI

[26]
OZBEK N, KATIRCIOĞLU H, KARACAN N, et al. Synthesis,characterization and antimicrobial activity of new aliphatic sulfonamide[J]. Bioorganic & Medicinal Chemistry, 2007, 15(15):5105-5109.

DOI

[27]
BERREDJEM M, BOUCHAREB F, KAKI S A, et al. Synthesis and antibacterial activity of novel N-acylsulfonamides[J]. Arabian Journal of Chemistry, 2017, 10(S1):S1095-S1099.

DOI

[28]
GHOLIVAND K, POOYAN M, MOHAMMADPANAH F, et al. Synthesis,crystal structure and biological evaluation of new phosphoramide derivatives as urease inhibitors using docking,QSAR and kinetic studies[J]. Bioorganic Chemistry, 2019, 86:482-493.

DOI

[29]
ARSHIA, BEGUM F, ALMANDIL N B, et al. Synthesis and urease inhibitory potential of benzophenone sulfonamide hybrid in vitro and in silico[J]. Bioorganic & Medicinal Chemistry, 2019, 27(6):1009-1022.

DOI

[30]
SAEED A, MAHMOOD S U, RAFIQ M, et al. Iminothiazoline-sulfonamide hybrids as jack bean urease inhibitors;synthesis,kinetic mechanism and computational molecular modeling[J]. Chemical Biology & Drug Design, 2016, 87(3):434-443.

[31]
ZHANG J, YUE L, HAYAT K, et al. Purification of flavonoid from Gingko biloba extract by zinc complexation method and its effect on antioxidant activity[J]. Separation and Purification Technology, 2010, 71(3):273-278.

DOI

[32]
SHABANA S, KAWAI A, KAI K J, et al. Inhibitory activity against urease of quercetin glycosides isolated from Allium cepa and Psidium guajava[J]. Bioscience,Biotechnology,and Biochemistry, 2010, 74(4):878-880.

DOI

[33]
MATSUBARA S, SHIBATA H, ISHIKAWA F, et al. Suppression of helicobacter pylori-induced gastritis by green tea extract in mongolian gerbils[J]. Biochemical and Biophysical Research Communications, 2003, 310(3):715-719.

PMID

[34]
LIU H H, WANG Y, LV M X, et al. Flavonoid analogues as urease inhibitors:synthesis,biological evaluation,molecular docking studies and in-silico ADME evaluation[J]. Bioorganic Chemistry, 2020, 105:104370.

DOI

[35]
吕宁, 张培培, 吴丽娜, 等. 桑色素的药理作用研究进展[J]. 山东化工, 2022, 51(16):84-88.

LV N, ZHANG P P, WU L N, et al. Research progress of pharmacological effects of morin[J]. Shandong Chemical Industry, 2022, 51(16):84-88. (in Chinese)

[36]
KATARIA R, KHATKAR A. Molecular docking,synthesis,kinetics study,structure-activity relationship and ADMET analysis of morin analogous as Helicobacter pylori urease inhibitors[J]. BMC Chemistry, 2019, 13(1):45.

DOI

[37]
BIGLAR M, SALEHABADI H, JABBARI S, et al. Screening and identification of herbal urease inhibitors using surface plasmon resonance biosensor[J]. Research Journal of Pharmacognosy, 2021, 8(2):51-62.

[38]
ZHANG S G, WAN Y Q, WEN Y, et al. Novel coumarin 7-carboxamide/sulfonamide derivatives as potential fungicidal agents:design,synthesis,and biological evaluation[J]. Molecules, 2022, 27(20):6904.

DOI

[39]
KHAN K M, IQBAL S, LODHI M A, et al. Biscoumarin:new class of urease inhibitors;economical synthesis and activity[J]. Bioorganic & Medicinal Chemis-try, 2004, 12(8):1963-1968.

[40]
RASHID U, RAHIM F, TAHA M, et al. Synthesis of 2-acylated and sulfonated 4-hydroxycoumarins:in vitro urease inhibition and molecular docking studies[J]. Bioorganic Chemistry, 2016, 66:111-116.

DOI

[41]
LEE J H, KIM Y G, BAEK K H, et al. The multifaceted roles of the interspecies signalling molecule indole in Agrobacterium tumefaciens[J]. Environmental Microbiology, 2015, 17(4):1234-1244.

DOI

[42]
TAHA M, ISMAIL N H, KHAN A, et al. Synthesis of novel derivatives of oxindole,their urease inhibition and molecular docking studies[J]. Bioorganic & Medicinal Chemistry Letters, 2015, 25(16):3285-3289.

DOI

[43]
YANG Y S, SU M M, ZHANG X P, et al. Developing potential Helicobacter pylori urease inhibitors from novel oxoindoline derivatives:synthesis,biological evaluation and in silico study[J]. Bioorganic & Medicinal Chemistry Letters, 2018, 28(19):3182-3186.

DOI

[44]
TAHA M, RAHIM F, KHAN A A, et al. Synthesis of diindolylmethane (DIM) bearing thiadiazole derivatives as a potent urease inhibitor[J]. Scientific Reports, 2020, 10(1):7969.

DOI PMID

[45]
PRZYBYLSKI P, HUCZYNSKI A, PYTA K, et al. Biological properties of schiff bases and Azo derivatives of phenols[J]. Current Organic Chemistry, 2009, 13(2):124-148.

DOI

[46]
CHEN W, LI Y G, CUI Y M, et al. Synthesis,molecular docking and biological evaluation of Schiff base transition metal complexes as potential urease inhibitors[J]. European Journal of Medicinal Chemistry, 2010, 45(10):4473-4478.

DOI

[47]
YOU Z L, ZHANG L, SHI D H, et al. Synthesis,crystal structures and urease inhibitory activity of copper(Ⅱ) complexes with Schiff bases[J]. Inorganic Chemistry Communications, 2010, 13(8):996-998.

DOI

[48]
CUI Y M, LI Y G, CAI Y J, et al. Synthesis,moleculardocking,and activity of Schiff-base copper(Ⅱ) complex with N-n-butylsalicylaldiminate as Helicobacter pylori urease inhibitor[J]. Journal of Coordination Chemistry, 2011, 64(4):610-616.

DOI

[49]
SALEEM M, HANIF M, RAFIQ M, et al. Synthesis,characterization,optical properties,molecular modeling and urease inhibition analysis of organic ligands and their metal complexes[J]. Journal of Fluorescence, 2023, 33(1):113-124.

DOI

文章导航

/