研究论文

新生伊犁马马驹后肠道微生物母源传递特征的研究

  • 尚婷婷 , 1 ,
  • 孟军 1, 2 ,
  • 曾亚琦 1, 2 ,
  • 王建文 1, 2 ,
  • 邓海峰 3 ,
  • 袁鑫鑫 1 ,
  • 曾明敏 1 ,
  • 薛宇恒 1 ,
  • 高凤 1 ,
  • 姚新奎 , 1, 2, *
展开
  • 1 新疆农业大学动物科学学院,乌鲁木齐 830052
  • 2 新疆马匹繁育与运动生理重点实验室,乌鲁木齐 830052
  • 3 伊犁哈萨克自治州昭苏马场畜牧兽医科,昭苏 835600
* 姚新奎,教授,博士生导师,E-mail:

尚婷婷(1998—),女,新疆福海人,硕士研究生,研究方向为动物生产学。E-mail:

Office editor: 菅景颖

收稿日期: 2024-03-15

  网络出版日期: 2024-09-08

基金资助

新疆维吾尔自治区重大科技专项“国产马专门化品系高效繁育技术体系构建”(2022A02013-1)

基地)建设专项“马种质创新培育与高效健康养殖重点实验室平台建设”(PT2311)

中央引导地方科技发展专项资金项目“专门化运动马培育技术服务支撑”(ZYYD2023C02)

Study on Characterization of Maternal Transmission of Microorganisms in Hindgut of Newborn Yili Horse Foals

  • SHANG Tingting , 1 ,
  • MENG Jun 1, 2 ,
  • ZENG Yaqi 1, 2 ,
  • WANG Jianwen 1, 2 ,
  • DENG Haifeng 3 ,
  • YUAN Xinxin 1 ,
  • ZENG Mingmin 1 ,
  • XUE Yuheng 1 ,
  • GAO Feng 1 ,
  • YAO Xinkui , 1, 2, *
Expand
  • 1 College of Animal Science, Xinjiang Agricultural University, Urumqi 830052, China
  • 2 Xinjiang Key Laboratory of Equine Breeding and Exercise Physiology, Urumqi 830052, China
  • 3 Animal Husbandry and Veterinary Department, Zhaosu Horse Farm, Yili Kazak Autonomous Prefecture, Zhaosu 835600, China
* professor, E-mail:

Received date: 2024-03-15

  Online published: 2024-09-08

摘要

本试验旨在探讨新生伊犁马马驹后肠道微生物的母源传递特征。通过16S rRNA基因扩增子测序和SourceTracker分析方法,分析11对伊犁马母马的胎盘、脐带、初乳、粪便和马驹胎粪的微生物区系特征,以确定母马不同部位的微生物对新生马驹后肠道微生物区系定植的贡献。结果表明:胎盘和脐带中的微生物群结构相似,而母马粪便和马驹胎粪中则分别具有独特的微生物群。母马胎盘、脐带、初乳、粪便中的微生物都是马驹粪便中微生物的来源,贡献度由高到低依次为初乳(5.5%)、脐带(0.8%)和胎盘(0.7%);此外,马驹胎粪中还有许多未知来源且贡献度(93.0%)相对较高的微生物。由本试验结果可知,母马胎盘、脐带和初乳中的微生物可通过母源传递方式在马驹肠道中进行定植,其中初乳微生物对马驹胎粪微生物的定植贡献最大。

本文引用格式

尚婷婷 , 孟军 , 曾亚琦 , 王建文 , 邓海峰 , 袁鑫鑫 , 曾明敏 , 薛宇恒 , 高凤 , 姚新奎 . 新生伊犁马马驹后肠道微生物母源传递特征的研究[J]. 动物营养学报, 2024 , 36(9) : 5860 -5871 . DOI: 10.12418/CJAN2024.498

Abstract

The aim of this experiment was to investigate the maternal transmission characteristics of hindgut microorganisms in newborn Yili horse foals. Microbiota characterizations of placenta, umbilical cord, colostrum, feces, and meconium of foals from 11 pairs of Yili mares were analyzed by 16S rRNA gene amplicon sequencing and SourceTracker analysis methods to determine the extent to which microorganisms from different parts of the mare contributed to microbiota colonization of the foal hindgut. The results showed that the microbiota of placental and umbilical cord were similar in structure; mare’s feces and foal’s meconium had unique microbiota. Microorganisms from the mare’s placenta, umbilical cord, colostrum were sources of microbiota in the foal’s meconium, in descending order of contribution: colostrum (5.5%), umbilical cord (0.8%), and placenta (0.7%). Besides, there were many other microorganisms of unknown origin and high relative contribution (93.0%) in foal’s meconium. This experiment results demonstrate that microorganisms from mare’s placenta, umbilical cord and colostrum can colonize the foal gut by means of maternal transmission, with colostrum microorganisms contributing the most to the colonization of meconium microorganisms.

对人类和啮齿动物肠道微生物组早期群落的结构和起源进行的分析表明,哺乳动物肠道微生物群的早期定植具有很强的母源性,母体微生物在塑造下一代肠道微生物群过程中发挥着重要作用[1]。肠道微生物群在维持健康和引发疾病方面发挥着多种作用。对人类和小鼠的研究证明了肠道微生物群对早期发育的重要性,研究发现微生物群对免疫系统发育、肠道黏膜结构和从食物中获取能量等功能存在影响[2-3]。另外,肠道微生物群还在新陈代谢和营养方面发挥着重要作用[4],对动物的健康和生产性能以及动物的整体福利有着重大影响[5-6]。然而,有关新生哺乳动物肠道微生物群的来源仍研究较少。杨敏娜等[7]研究表明,母牛胎盘、脐带、羊水、初乳和粪便中的微生物均是犊牛肠道微生物的主要来源。Quercia等[8]研究表明,来自母马不同部位的微生物群从妊娠阶段就开始定植于胎儿的肠道。Ferretti等[9]通过菌株分析表明,某些菌株可以从母体垂直传播给马驹,并在马驹的肠道中定植。综上所述,母体各部位的微生物可能会在妊娠期间通过某种内源性途径传给后代。
目前,有关微生物从母体传播给胎儿的研究大多是针对人类的,而针对马匹的研究报道很少。鉴于此,本试验将16S rRNA基因扩增子测序技术与SourceTracker方法相结合,分析伊犁马母马粪便、初乳、胎盘、脐带和马驹胎粪的微生物群,以研究伊犁马母马不同部位的微生物群对马驹后肠微生物群的影响,以更深入地了解母马微生物群对马驹后肠道微生物群的作用,这将有助于设计马驹后肠道微生物群早期结构的干预策略,并为改善马驹健康提供理论依据。

1 材料与方法

1.1 试验动物

选取新疆维吾尔自治区昭苏县昭苏马场健康、预产期相近的6~9岁伊犁马母马,试验期间内所有母马及其马驹均在同片草场内饲养,自由采食、饮水,饮食和生活环境均相同。

1.2 试验样品采集试验

所有样本均在母马生产后立即采集。胎盘和脐带采样:使用无菌外科手套和无菌器械处理胎盘(脐带),从胎盘(脐带)的内部进行样本采集。粪便采样:使用无菌外科手套从母马和新生马驹的直肠采集样本。初乳采样:母马产驹后,用肥皂水给乳房消毒,再用无菌生理盐水擦洗,清洗乳腺管,弃去最初的几滴乳汁,用无菌试管收集10 mL乳汁。将所有样本放入无菌试管中,胎盘样本编号为PL,脐带样本编号为UC,母马粪便样本编号为MF,初乳样本编号为CR,马驹胎粪样本编号FM.0。所有样本均立即放入液氮保存,后续转至-80 ℃冷冻保存直到进行下一步分析。

1.3 DNA提取

用十六烷基三甲基溴化铵(CTAB)法[10]提取各样本基因组DNA;用1%琼脂糖凝胶电泳检测DNA的纯度和浓度;用离心管取等量样本DNA,用无菌水稀释至1 ng/μL。

1.4 PCR扩增

引物与以下区域相对应:对细菌16S rRNA的V3~V4区域扩增。PCR扩增程序:所有PCR混合液加入15 μL Phusion® High-Fidelity PCR Master Mix (New England Biolabs)、0.2 μmol/L引物和10 ng基因组DNA模板,在98 ℃下进行1 min的第1次变性,然后在98 ℃、10 s,50 ℃、30 s和72 ℃、30 s下进行30次循环,最后在72 ℃下保持5 min。用浓度为2%的琼脂糖凝胶电泳检测PCR产物。用磁珠纯化检测到的PCR产物后,用酶联免疫吸附测定(ELISA)方法定量,根据PCR产物浓度进行等量混样,然用浓度为2%的琼脂糖凝胶进行电泳,收集目标条带。进行文库构建,用Qubit和Q-PCR对构建好的文库进行定量,然后进行文库分析,并使用NovaSeq 6000 PE250测序平台进行测序。

1.5 生物信息分析

利用PCR扩增的Barcode序列和引物序列将每个样本的数据与下游数据分离出来。修剪Barcode和引物序列后,使用Flash[11](Version 1.2.11, http://ccb.jhu.edu/software/FLASH/)合并每个样本的读数,合并后的序列被创建为原始标签数据(Raw Tags)。使用Fastp软件(0.23.1版)对拼接的Raw Tags进行严格过滤,以获得Tags数据(Clean Tags)[12]。经过上述处理后得到的Tags数据再进行处理以去除嵌合序列,并将Tags序列与物种注释数据库(Silva database: https://www.arb-silva.de/)进行比较,以检测嵌合序列数据库,最后去除嵌合序列,得到最终有效数据(Effective Tags)[13]
使用QIIME2(Version QIIME2-202202)软件中的DADA2模块对得到的Effiect Tags进行处理,从而获得最终序列,称为扩增子序列变异(amplicon sequence variants,ASVs)以及特征表[14]。使用QIIME2软件进行物种注释,并对多序列进行快速比对,而后对各样本的数据进行均一化处理。利用诺禾云分析平台(https://magic.novogene.com)进行ASV聚类与物种注释、样品复杂度、多样性分析以及物种差异分析,运用PICRUSt预测菌群基因组功能并与KEGG数据库比对,进行菌群代谢功能的预测。用SourceTracker分析寻找不同样本类型间具有显著差异的物种。分析不同来源样本微生物群对目标样本微生物群的相对贡献度。

1.6 数据分析

通过WPS软件对马驹出生当天母马不同部位样本和马驹胎粪样本Alpha多样性指数数据进行整理,使用SPSS 26.0软件中单因素方差分析(one-way ANOVA)程序进行方差分析,并采用LSD法进行多重比较。结果以平均值±标准差(mean±SD)表示,P<0.05为差异显著,P<0.01为差异极显著。

2 结果与分析

2.1 ASVs聚类分析

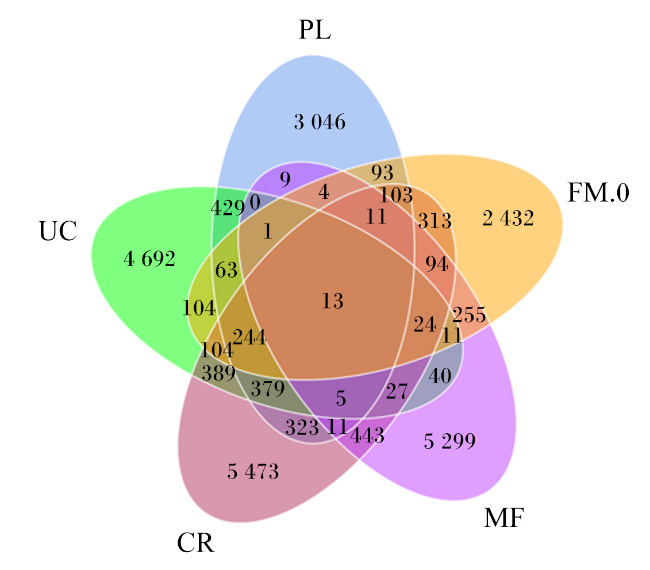
胎盘、脐带、初乳、母马粪便和马驹胎粪5类样本分别产生了1 052 300、979 207、1 069 936、1 023 655、1 016 922条原始序列。图1为母马不同部位微生物群与马驹胎粪微生物群韦恩图,其中初乳独有的ASVs数目最多(5 437个),其次是母马粪便(5 299个)、脐带(4 692个)、胎盘(3 046个),最少的是马驹胎粪(2 432个),初乳和马驹胎粪共有的ASVs数目为313个,所有样本共有的ASVs数目为13个。
图1 母马不同部位微生物群与马驹胎粪微生物群韦恩图

PL:胎盘 placenta;UC:脐带 umbilical cord; CR:初乳colostrum;MF:母马粪便 mare feces;FM.0:马驹胎粪 foal meconium。下图同 the same as below。

Fig.1 Venn diagram of microbiota from different parts of mares and meconium of foals

2.2 母马不同部位微生物群与马驹胎微生物群Alpha多样性分析

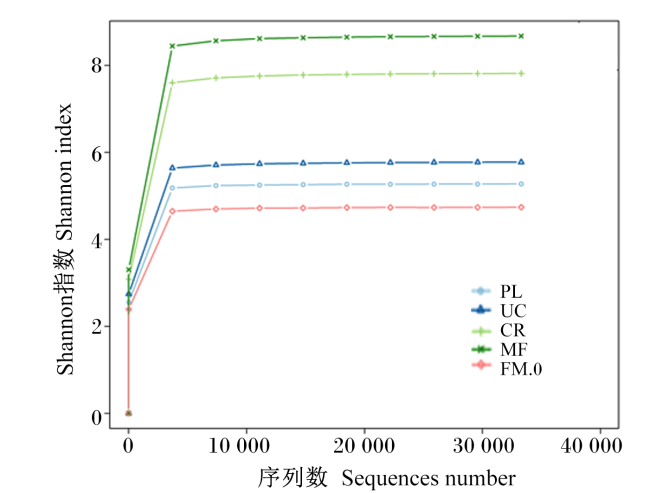
图2可以看出,Shannon指数稀释曲线逐渐平缓,表明测序数据量中包含了样本中的大多数物种,已足以表达样本所包含的物种多样性。表1为母马不同部位菌群与马驹胎粪菌群Alpha多样性分析结果。由表中数据的显著性分析结果可以看出,马驹胎粪Chao1指数和观察特征指数与脐带、初乳、母马粪便均差异显著或极显著(P<0.05或P<0.01),马驹胎粪Shannon指数和Simpson指数与初乳差异显著或极显著(P<0.05或P<0.01),马驹胎粪Chao1指数、Observed_features指数和Shannon指数与初乳和母马粪便均差异极显著(P<0.01),马驹胎粪Simpson指数与母马粪便差异极显著(P<0.01)。
图2 Shannon指数稀释曲线

Fig.2 Dilution curve of Shannon index

表1 母马不同部位微生物群与马驹胎粪微生物群的Alpha多样性分析

Table 1 Alpha diversity analysis of microbiota from different parts of mares and meconium of foals

项目
Items
Chao1指数
Chao1 index
观察特征指数
Observed_features index
Shannon指数
Shannon index
Simpson指数
Simpson index
胎盘PL 602.97±276.21Bcb 556.00±256.97Bbc 5.27±1.87Bb 0.86±0.16Bb
脐带UC 834.13±462.78Bb 787.82±434.08Bb 5.78±1.45Bb 0.91±0.07ABab
初乳CR 1 242.97±366.50Aa 1 214.73±362.05Aa 7.82±1.64Aa 0.95±0.09ABa
母马粪便MF 1 308.23±233.36Aa 1 278.64±230.13Aa 8.67±0.43Aa 0.99±0.00Aa
马驹胎粪FM.0 473.16±200.00Bc 462.00±194.94Bc 4.74±0.74Bb 0.85±0.19Bb

同列数据肩标无字母或相同小写字母表示差异不显著(P>0.05),不同小写字母表示差异显(P<0.05),不同大写字母表示差异极显著(P<0.01)。

In the same column, values with no letter or the same small letter superscripts mean no significant difference (P>0.05), while with different small letter superscripts mean significant difference (P<0.05), and with different capital letter superscripts mean significant difference (P<0.01).

2.3 母马不同部位微生物群与马驹胎粪微生物群Beta多样性分析

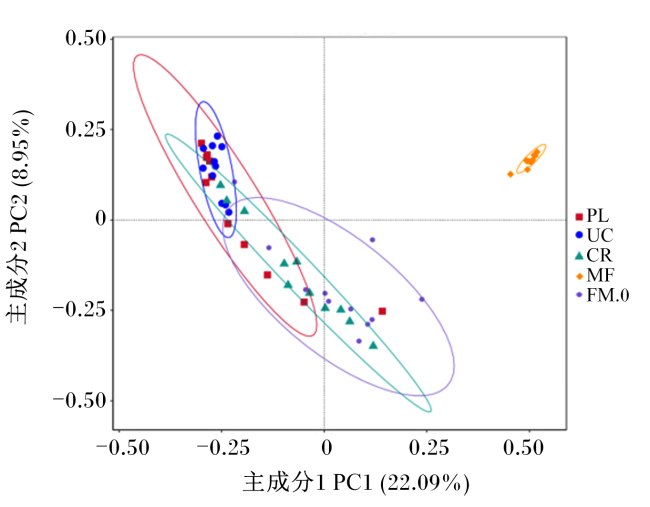
基于Unweight-Unifrac距离进行主坐标分析(PCoA),PCoA聚类分析如图3所示。母马粪便微生物群的个体聚集度最高,这表明在不同类型样本中母马粪便的微生物群结构相似度最高。马驹胎粪微生物群的个体聚集度最低,这表明在不同类型样本中马驹胎粪的微生物群结构相似度最低。胎盘样本和脐带样本中个体之间距离接近,表明胎盘和脐带微生物群结构相似。
图3 母马不同部位微生物群与马驹胎粪微生物群的PCoA聚类分析

Fig.3 PCoA cluster analysis of microbiota from different parts of mares and meconium of foals

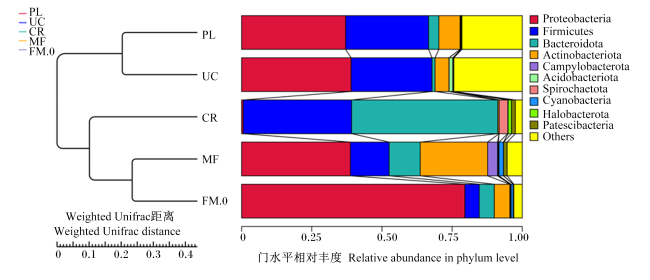
图4为母马不同部位微生物群与马驹胎粪微生物群的UPGMA聚类树,左侧是UPGMA聚类树结构,右侧是各组在门水平上的物种相对丰度分布图。从图中可看出,马驹胎粪先与初乳聚为一类,后与母马粪便聚为一类;胎盘和脐带聚为一类。上述结果表明,胎盘和脐带物种差异性最小,马驹胎粪和初乳物种差异性较小。
图4 母马不同部位微生物群与马驹胎粪微生物群的UPGMA聚类树

Proteobacteria:变形菌门;Firmicutes:厚壁菌门;Bacteroidota:拟杆菌门;Actinobacteriota:放线菌门;Campylobacterota:弯曲菌门;Acidobacteriota:酸杆菌门;Spirochaetota:螺旋体菌门;Cyanobacteria:蓝菌门;Halobacterota:盐杆菌门;Patescibacteria:髌骨菌门;Others:其他菌门。

Fig.4 UPGMA clustering tree of microbiota from different parts of mares and meconium of foals

2.4 母马不同部位微生物群与马驹胎粪微生物群的物种组成分析

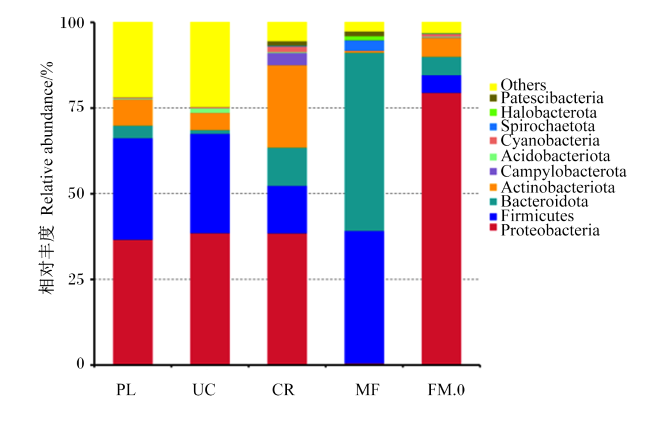
图5是门水平上排在前10的物种丰度堆积柱状图,如图所示,胎盘和脐带中相对丰度最高的菌门为变形菌门(Proteobacteria)和厚壁菌门(Firmicutes),初乳中相对丰度由高到低的菌门依次为变形菌门、放线菌门(Actinobacteriota)、厚壁菌门、拟杆菌门(Bacteroidota),母马粪便中相对丰度最高的菌门为拟杆菌门和厚壁菌门,马驹胎粪中相对丰度最高的菌门为变形菌门。
图5 母马不同部位微生物群与马驹胎粪微生物群相对丰度柱形图(门水平,排在前10)

Proteobacteria:变形菌门;Firmicutes:厚壁菌门;Bacteroidota:拟杆菌门;Actinobacteriota:放线菌门;Campylobacterota:弯曲菌门;Acidobacteriota:酸杆菌门;Cyanobacteria:蓝菌门;Spirochaetota:螺旋体菌门;Halobacterota:盐杆菌门;Patescibacteria:髌骨菌门;Others:其他菌门。

Fig.5 Histogram of relative abundance of microbiota from different parts of mares and meconium of foals (phylum level, top 10)

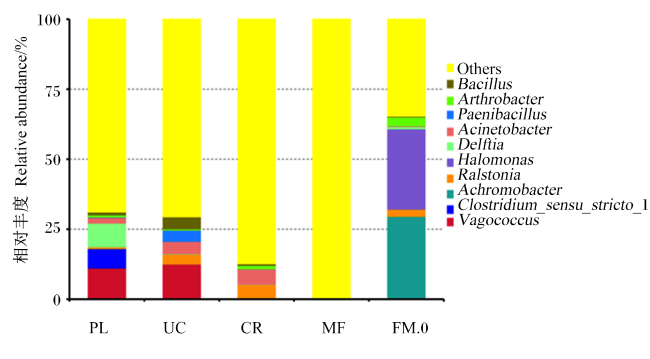
图6是属水平上排在前10物种相对丰度堆积柱状图,由图可以看出,胎盘中漫游球菌属(Vagococcus)、戴尔福特菌属(Acinetobacter)和严格梭状芽孢杆菌属1(Clostridium_sensu_stricto_1)为主要的菌属,脐带中相对丰度最高的菌属为漫游球菌属(Vagococcus),其次为劳尔氏菌属(Ralstonia)、不动杆菌属(Acinetobacter)、类芽孢杆菌属(Paenibacillus)和芽孢杆菌属(Bacillus),初乳中劳尔氏菌属和不动杆菌属为主要的菌属,马驹胎粪中相对丰度最高的菌属为无色杆菌属(Achromobacter)和嗜盐单胞菌属(Halomonas)。
图6 母马不同部位微生物群与马驹胎粪微生物群相对丰度柱形图(属水平,排在前10)

Vagococcus:漫游球菌属;Clostridium_sensu_stricto_1:严格梭状芽孢杆菌属1;Achromobacter:无色杆菌属;Ralstonia:劳尔氏菌属;Halomonas:嗜盐单胞菌属;Delftia:戴尔福特菌属;Acinetobacter:不动杆菌属;Paenibacillus:类芽胞杆菌属;Arthrobacter:节杆菌属;Bacillus:芽孢杆菌属;Others:其他菌属。

Fig.6 Histogram of relative abundance of microbiota from different parts of mares and meconium of foals (genus level, top 10)

2.5 母马不同部位微生物群与马驹胎粪微生物群差异分析

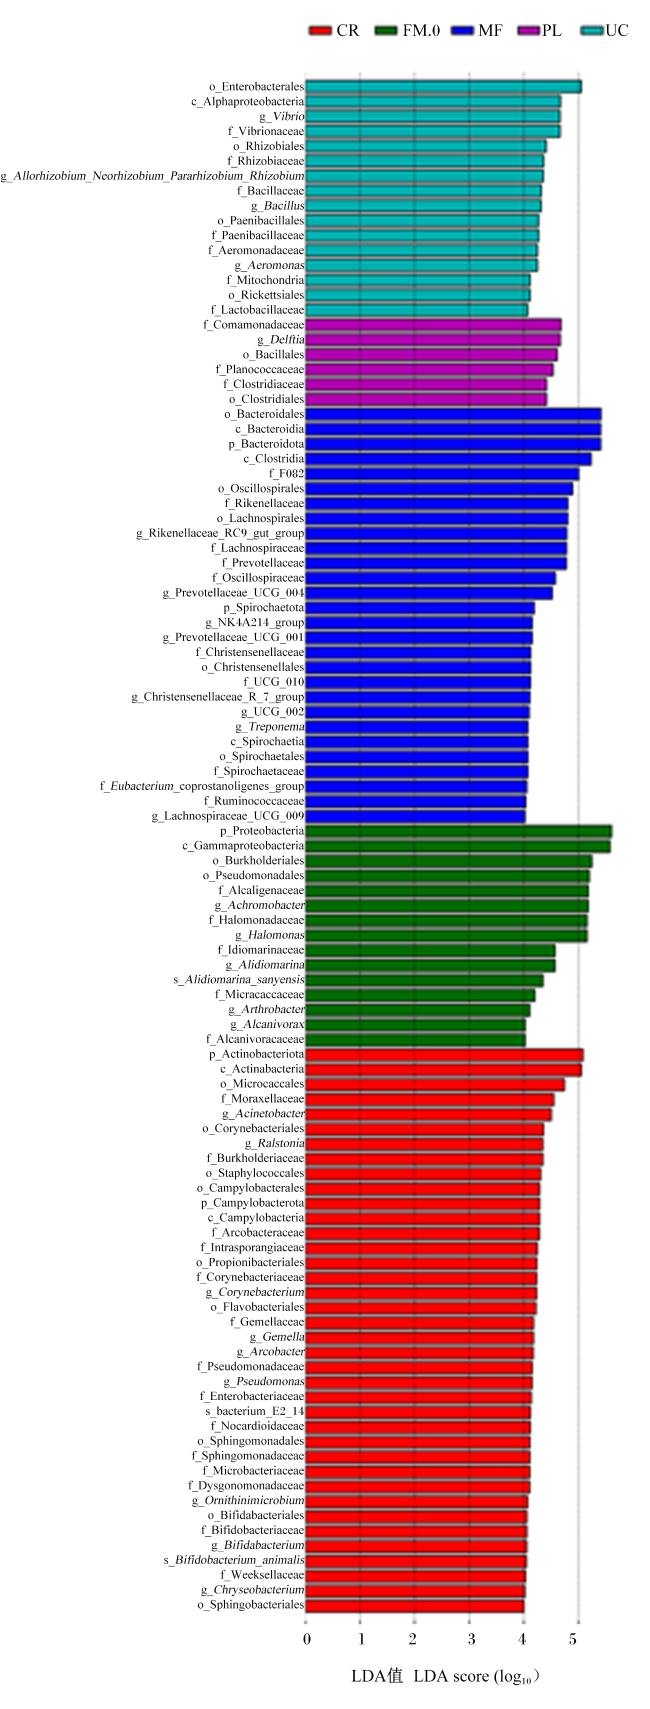
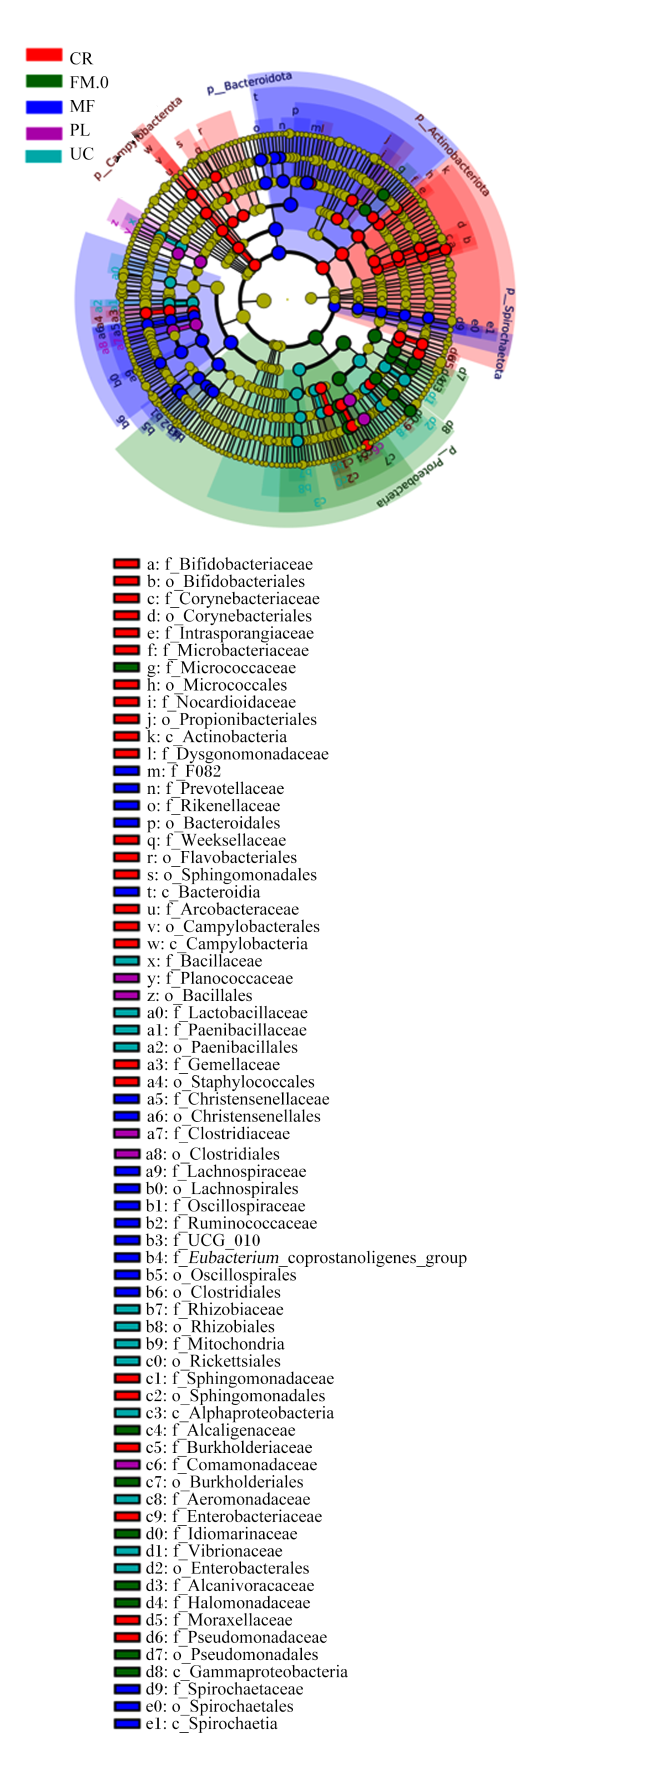
采用LEfSe多级物种差异判别分析母马不同部位微生物群与马驹胎粪微生物群。图7为母马不同部位微生物群与马驹胎粪微生物群线性判别分析(LDA)值分布柱状图,柱状图的长度代表差异物种的影响大小;图8为母马不同部位微生物群与马驹胎粪微生物群进化分支图。在进化分支图中,由内至外辐射的圆圈代表了由门至属(或种)的分类级别,在不同分类级别上的每一个小圆圈代表该水平下的一个分类,小圆圈直径大小与相对丰度大小成正比。
图7 母马不同部位微生物群与马驹胎粪微生物群LDA值分布柱状图

Fig.7 Histogram of distribution of LDA scores of microbiota from different parts of mares and meconium of foals

图8 母马不同部位微生物群与马驹胎粪微生物群进化分支图

Fig.8 Evolutionary branching diagram of microbiota from different parts of mares and meconium of foals

图7图8可以看出,在母马不同部位微生物群与马驹胎粪微生物群中共检测到103个特异存在的菌属。在初乳中共有38个特异菌群,其中起到最主要影响力的为放线菌门(Actinobacteriota)和放线菌纲(Actinobacteria)。在母马粪便中共有28个特异菌群,其中起到最主要影响力的为拟杆菌目(Bacteroidales)、拟杆菌纲(Bacteroidia)和拟杆菌门(Bacteroidota)。在脐带中共有16个特异菌群,其中起到最主要影响力的为肠杆菌目(Enterobacterales)。在马驹胎粪中共有15个特异菌群,其中起到最主要影响力的为变形菌门(Proteobacteria)和γ-变形菌纲(Gammaproteobacteria)。在胎盘中共有6个特异菌属,其中起到最主要影响力的为丛毛单胞菌科(Comamonadaceae)和戴尔福特菌属(Delftia)。进化分支图(图8)结果显示,母马不同部位微生物群与马驹胎粪微生物群每一个分类水平上均出现存在显著性差异的菌群。

2.6 母马不同部位微生物群与马驹胎粪微生物群功能预测分析

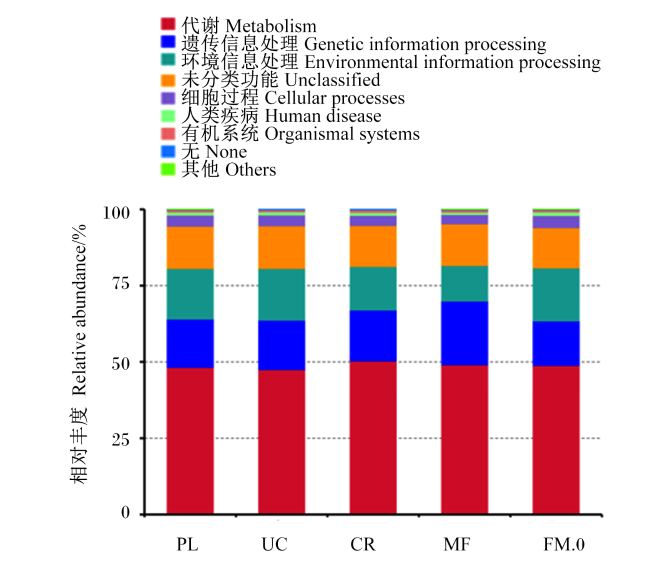
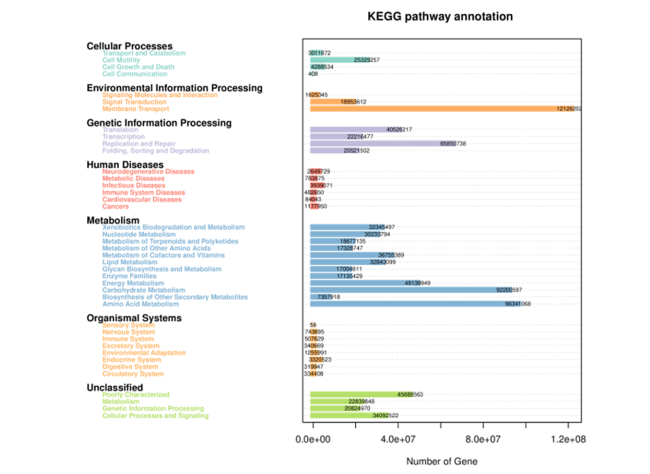
利用PICRUSt软件与KEEG数据库比对母马不同部位微生物群与马驹胎粪微生物群预测菌群功能,在生物代谢一级通路分析中相对丰度靠前的功能基因,一级通路包括代谢(metabolism)、遗传信息处理(genetic information processing)、环境信息处理(environmental information processing)、未分类功能(unclassified)、细胞过程(cellular processes)、人类疾病(human diseaes)和有机系统(organismal systems),每种功能基因在母马不同部位微生物群与马驹胎粪微生物群中相对丰度基本一致。如图9所示,母马不同部位菌群与马驹胎粪菌群的功能基因主要富集在代谢、遗传信息处理、环境信息处理、未分类功能,少量功能基因富集在细胞过程,其次是人类疾病和有机系统。其中,在代谢中以氨基酸代谢(amino acid metabolism)、碳代谢(carbon metabolism)和能量代谢(energy metabolism)富集的功能基因数量较多(图10)。
图9 母马不同部位微生物群与马驹胎粪微生物群KEGG-L1功能注释相对丰度柱形图

Fig.9 Histogram of relative abundance of KEGG-L1 functionally annotated of microbiota from different parts of mare and meconium of foals

图10 母马不同部位微生物群与马驹胎粪微生物群KEGG-L1功能注释

KEGG pathway annotation:KEGG通路注释;Number of Gene:基因数量;Cellular Processes:细胞过程;Transport and Catabolism:转运和分解代谢;Cell Motility:细胞运动;Cell Growth and Death:细胞生长与死亡;Cell Communication:细胞通讯;Environmental Information Processing:环境信息处理;Signaling Molecules and Interaction:信号分子及其相互作用;Signal Transduction:讯息传导;Membrane Transport:膜转运;Genetic Information Processing:遗传信息处理;Translation:翻译;Transcription:转录;Replication and Repair:复制和修复;Folding, Sorting and Degradation:折叠,排序与降解;Human Diseases:人类疾病;Neurodegenerative Diseases:神经退行性疾病;Metabolic Diseases:代谢性疾病;Infectious Diseases:感染性疾病;Immune System Diseases:免疫系统疾病;Cardiovascular Diseases:心血管疾病;Cancers:癌症;Metabolism:代谢;Xenobiotics Biodegradation and Metabolism:异性生物质降解和代谢;Nucleotide Metabolism:核苷酸代谢;Metabolism of Terpenoids and Polyketides:萜类和聚酮类代谢;Metabolism of Other Amino Acids:其他氨基酸的代谢;Metabolism of Cofactors and Vitamins:辅因子和维生素的代谢;Lipid Metabolism:脂质代谢;Glycan Biosynthesis and Metabolism:聚糖生物合成和代谢;Enzyme Families:酶家族;Energy Metabolism:能量代谢;Carbohydrate Metabolism:碳水化合物代谢;Biosynthesis of Other Secondary Metabolites:其他次生代谢物的生物合成;Amino Acid Metabolism:氨基酸代谢;Organismal Systems:有机系统;Sensory System:感知系统;Nervous System:神经系统;Immune System:免疫系统;Excretory System:排泄系统;Environmental Adaptation:环境适应;Endocrine System:内分泌系统;Digestive System:消化系统;Circulatory System:循环系统;Unclassified:未分类功能;Poorly Characterized:缺失的功能描述;Metabolism:代谢;Genetic Information Processing:遗传信息处理;Cellular Processes and Signaling:细胞过程和信号。

Fig.10 KEGG-L1 functional annotation of microbiota from different parts of mare and meconium of foals

2.7 马驹后肠道微生物群的母体溯源分析

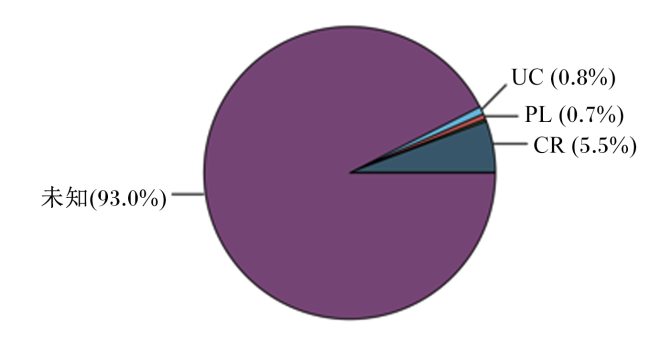
本研究采用了基于贝叶斯的SourceTracker分析法来估计母马不同部位微生物群对马驹胎粪微生物群的贡献度。SourceTracker分析表明,来自母马胎盘、脐带和初乳的微生物在马驹胎粪微生物群中的定植比例(贡献度)大小依次为初乳(5.5%)、脐带(0.8%)和胎盘(0.7%),马驹胎粪微生物群中来源不明的微生物占93.0%(图11)。
图11 基于SourceTracker分析的母马不同部位微生物对马驹胎粪微生物群的贡献度

Fig.11 Contribution of microbes from different parts of mares to meconium microbiota of foals based on SourceTracker analysis

3 讨论

Elolimy等[15]和Erbilgin等[16]研究均发现,在母体妊娠期间,胎儿的肠道在母体妊娠期间就已经含有丰富的微生物群,这表明母体微生物已在妊娠期间接种到胎儿体内。新生婴儿出生时和出生后,来自母体和环境的微生物迅速定植于肠道,并在肠道生态位和饮食因素的强烈选择下发展成为一个稳定的肠道微生态系统[17-18]
与前人研究相似,本研究的Alpha多样性分析表明,在母马分娩之前,马驹的肠道中就已经存在微生物;Beta多样性分析表明,马驹胎粪微生物群与初乳微生物群结构相似,有分析认为,这种现象可能是进化形成的一种特殊情况,即母亲在生产前可能会通过某种机制来调整乳汁中的低聚寡糖、免疫因子和微生物群落,从而确保新生儿在出生后可以摄取最适合其肠道的天然食物[19]。本研究发现,马驹胎粪微生物群与母马粪便微生物群存在明显差异,马驹胎粪微生物群中的优势菌门为变形菌门,并且马驹胎粪中微生物群的个体聚集度较低。Collado等[20]和Del Chierico等[21]研究发现,婴儿与成人的肠道菌群存在明显的差异。Costa等[22]的研究结果显示,新生的马驹会迅速形成丰富多样的粪便微生物群,并随着时间的推移而发生变化。Favier等[23]、Mayer等[24]和Suchodolski等[25]分别在新生婴儿、犊牛和狗的研究中发现,肠道菌群的丰富性和多样性以及几个低丰度菌属在出生1 d后几乎消失,出生后肠道菌群的高丰富度可能是由于环境暴露造成的,因为新生马驹会遇到各种各样的母体和环境微生物,这些微生物不是真正的定植菌,而是短暂定植的菌群,随着真正的定植菌开始扎根,大多数初始微生物群的快速沉降进一步证明了这一事实。
Barba等[26]研究表明,母马生殖道中优势菌门为厚壁菌门、拟杆菌门和变形菌门。Aagaard等[27]研究表明,胎盘微生物生态位由厚壁菌门、变形菌门、拟杆菌门和梭杆菌门等非致病共生微生物群组成。杨敏娜等[7]研究发现,母牛胎盘、脐带和初乳的优势菌门均为变形菌门、厚壁菌门和拟杆菌门。初乳不仅是免疫球蛋白G(immunoglobulin G,IgG)的来源,而且也是早期建立肠道微生物群的细菌来源[28]。邓冠华[29]、Ley等[30]、Callaway等[31]和De Menezes等[32]分别在鼠、猪、马、牛的研究中发现,胃肠道的优势菌门为厚壁菌门和拟杆菌门,且Brulc等[33]研究表明,在以纤维饲料为食的动物胃肠道中,促进纤维分解的主要菌门是厚壁菌门。厚壁菌门能促进动物对纤维饲料的能量获取,从而满足其对生长发育的需要[34]。Szemplinski等[35]和Blikslager等[36]的研究显示,在马肠道内,厚壁菌门、放线菌门、变形菌门、拟杆菌门和疣微菌门为优势菌群。Weese等[37]的研究结果显示,妊娠母马粪便中门水平上的优势菌群有厚壁菌门、疣微菌门、放线菌门、浮霉菌门、变形菌门、拟杆菌门和纤维杆菌门。
在本研究中,变形菌门、厚壁菌门和拟杆菌门为母马不同部位微生物群与马驹胎粪微生物群的共同优势菌门,母马粪便的优势菌门为拟杆菌门和厚壁菌门,这与前人研究相似。厚壁菌门在碳水化合物及氨基酸的运输和代谢中有着重要作用[38]。Aβhauer等[39]研究证实,氨基酸代谢和碳水化合物代谢是微生物生存过程中所具备的基本功能。El Aidy等[40]研究显示,氨基酸运输与代谢能协助宿主代谢大量宿主无法代谢的营养物质,这表明肠道微生物对于宿主氨基酸代谢发挥着重要的作用,肠道微生物对于宿主在营养吸收上有重要意义[41]。厚壁菌门产生糖苷水解酶,帮助多糖发酵,从而促进能量吸收[42-43];拟杆菌门则是对类固醇、胆汁酸和多糖起代谢作用,促进多糖吸收和蛋白质合成[44-45]。拟杆菌门产生的丁酸盐是肠道发酵的产物,可能具有抗癌活性,促进宿主免疫系统的相互作用,激活T细胞反应,并限制潜在致病菌在胃肠道的定植[46]。变形菌门产生的脂多糖可增加肠道的通透性[47],另外,Friedman[48]研究表明,犊牛粪便中变形菌门可能与犊牛早期免疫系统发育有关。本研究发现,马驹胎粪中相对丰度最高的菌属为无色杆菌属和嗜盐单胞菌属。Li等[49]研究发现,初乳中有一种相对丰度较小的嗜盐单胞菌属,它不仅是鹿乳汁的优势菌属之一,还是奶酪表面的优势菌属之一,它可以和乳汁中的其他微生物相互作用,并且受到乳汁环境的影响。
本研究中,SourceTracker分析表明,母马的胎盘、脐带和初乳中的微生物均是马驹胎粪微生物群的来源,其中对马驹胎粪微生物群定植贡献最大的是初乳,其次是脐带。其原因可能是,母体的树突状细胞渗透宿主的上皮细胞,如肠上皮细胞,然后通过血液释放到胎盘,再通过胎盘和脐带进入胎儿肠道,成为胎粪生态系统的一部分,各种菌群也可通过血液释放到乳腺中,据推测,子宫内向胎儿转移菌群因子的主要生物学功能可能是促进具有消化功能的微生物转移到新生仔畜,并启动免疫系统以接受出生时母体和环境微生物的垂直传播[50]。Hasan等[51]研究发现,仔猪可以从母猪的产道、乳汁、粪便以及周围的环境中获得微生物群,表明初乳的微生物组成也会影响仔猪肠道微生物群的建立。杨敏娜等[7]研究表明,母牛胎盘、脐带、羊水、初乳和粪便中的微生物均是犊牛肠道微生物的主要来源,其中初乳贡献度为14.29%。刘红宾[52]研究发现,母乳微生物是仔猪肠黏膜微生物的主要来源,而母体粪便微生物则是盲肠和结肠微生物的另一个重要来源。Pannaraj等[53]的研究结果表明,平均高达75%的婴儿肠道微生物来自母乳。有研究还在母猪粪便、母乳与仔猪肠道黏膜之间发现了一些共有的微生物,为母体肠道微生物通过母乳途径垂直传递给子代的假说提供了新的证据[54],然而母源微生物通过垂直传递途径进入子代肠道定植的具体途径仍然需要进一步研究与验证。由于脐带是连接母婴的主要纽带,因此被认为是母婴之间交换代谢废物和营养物质的途径,也是母婴之间微生物转移的途径。然而,母体不同部位之间的微生物转移途径仍尚不清楚,需要进一步研究。
本研究还发现马驹胎粪微生物群中来源不明的微生物占比较高,这可能是由于本研究中母体样本类型的限制。Shin等[17]和Brooks等[55]研究证明,除了母体来源的微生物外,分娩环境和生活环境中的微生物也可能通过水平转移参与婴幼儿肠道微生物的定植。要确定来源不明的微生物的来源,还需要进一步的研究。

4 结论

母马的胎盘、脐带和初乳中的微生物均是马驹胎粪微生物群的来源,其中初乳微生物对胎粪微生物群的定植贡献最大。
[1]
MCGUIRE M K, MCGUIRE M A. Got bacteria?The astounding,yet not-so-surprising,microbiome of human milk[J]. Current Opinion in Biotechnology, 2017, 44:63-68.

[2]
BÄCKHED F, DING H, WANG T, et al. The gut microbiota as an environmental factor that regulates fat storage[J]. Proceedings of the National Academy of Sciences of the United States of America, 2004, 101(44):15718-15723.

DOI PMID

[3]
RUSSELL S L, GOLD M J, WILLING B P, et al. Perinatal antibiotic treatment affects murine microbiota,immune responses and allergic asthma[J]. Gut Microbes, 2013, 4(2):158-164.

[4]
GRITZ E C, BHANDARI V. The human neonatal gut microbiome:a brief review[J]. Frontiers in Pediatrics, 2015, 3:17.

[5]
MAYNARD C L, ELSON C O, HATTON R D, et al. Reciprocal interactions of the intestinal microbiota and immune system[J]. Nature, 2012, 489(7415):231-241.

[6]
DOMINGUEZ-BELLO M G, COSTELLO E K, CONTRERAS M, et al. Delivery mode shapes the acquisition and structure of the initial microbiota across multiple body habitats in newborns[J]. Proceedings of the National Academy of Sciences of the United States of America, 2010, 107(26):11971-11975.

[7]
杨敏娜, 朱焕, 高伟星, 等. 新生荷斯坦犊牛后肠道微生物母源传递特征的研究[J]. 动物营养学报, 2021, 33(11):6445-6451.

DOI

YANG M N, ZHU H, GAO W X, et al. Study on maternal transmission characteristics of hindgut microorganism in newborn Holstein calves[J]. Chinese Journal of Animal Nutrition, 2021, 33(11):6445-6451. (in Chinese)

[8]
QUERCIA S, FRECCERO F, CASTAGNETTI C, et al. Early colonisation and temporal dynamics of the gut microbial ecosystem in Standardbred foals[J]. Equine Veterinary Journal, 2019, 51(2):231-237.

DOI PMID

[9]
FERRETTI P, PASOLLI E, TETT A, et al. Mother-to-infant microbial transmission from different body sites shapes the developing infant gut microbiome[J]. Cell Host & Microbe, 2018, 24(1):133-145.e5.

[10]
SHARMA B G, BASU S, SHARMA M M. Characterization of adsorbed ionic surfactants on a mica substrate[J]. Langmuir, 1996, 12(26):6506-6512.

[11]
MAGOČ T, SALZBERG S L. FLASH:fast length adjustment of short reads to improve genome assemblies[J]. Bioinformatics, 2011, 27(21):2957-2963.

[12]
BOKULICH N A, SUBRAMANIAN S, FAITH J J, et al. Quality-filtering vastly improves diversity estimates from Illumina amplicon sequencing[J]. Nature Methods, 2013, 10(1):57-59.

DOI PMID

[13]
EDGAR R C, HAAS B J, CLEMENTE J C, et al. UCHIME improves sensitivity and speed of chimera detection[J]. Bioinformatics, 2011, 27(16):2194-2200.

DOI PMID

[14]
WANG Y Y, GUO H, GAO X G, et al. The intratumor microbiota signatures associate with subtype,tumor stage,and survival status of esophageal carcinoma[J]. Frontiers in Oncology, 2021, 11:754788.

[15]
ELOLIMY A, ALHARTHI A, ZEINELDIN M, et al. Residual feed intake divergence during the preweaning period is associated with unique hindgut microbiome and metabolome profiles in neonatal Holstein heifer calves[J]. Journal of Animal Science and Biotechnology, 2020, 11:13.

DOI PMID

[16]
ERBILGIN O, BOWEN B P, KOSINA S M, et al. Dynamic substrate preferences predict metabolic properties of a simple microbial consortium[J]. BMC Bioinformatics, 2017, 18(1):57.

DOI PMID

[17]
SHIN H, PEI Z H, MARTINEZ K A 2ND, et al. The first microbial environment of infants born by C-section:the operating room microbes[J]. Microbiome, 2015, 3:59.

[18]
MOELLER A H, SUZUKI T A, PHIFER-RIXEY M, et al. Transmission modes of the mammalian gut microbiota[J]. Science, 2018, 362(6413):453-457.

DOI PMID

[19]
席晓霞. 初生婴儿肠道菌群与母体各部位菌群相关性研究[D]. 博士学位论文. 呼和浩特: 内蒙古农业大学, 2017.

XI X X. Correlations between the gut microbiota of newborns and microbial communities of multiple body habitats in mothers[D]. Ph.D.Thesis. Hohhot: Inner Mongolia Agricultural University, 2017. (in Chinese)

[20]
COLLADO M C, RAUTAVA S, AAKKO J, et al. Human gut colonisation may be initiated in utero by distinct microbial communities in the placenta and amniotic fluid[J]. Scientific Reports, 2016, 6(1):23129.

[21]
DEL CHIERICO F, VERNOCCHI P, PETRUCCA A, et al. Phylogenetic and metabolic tracking of gut microbiota during perinatal development[J]. PLoS One, 2015, 10(9):e0137347.

[22]
COSTA M C, STÄMPFLI H R, ALLEN-VERCOE E, et al. Development of the faecal microbiota in foals[J]. Equine Veterinary Journal, 2016, 48(6):681-688.

DOI PMID

[23]
FAVIER C F, VAUGHAN E E, DE VOS W M, et al. Molecular monitoring of succession of bacterial communities in human neonates[J]. Applied and Environmental Microbiology, 2002, 68(1):219-226.

DOI PMID

[24]
MAYER M, ABENTHUM A, MATTHES J M, et al. Development and genetic influence of the rectal bacterial flora of newborn calves[J]. Veterinary Microbiology, 2012, 161(1/2):179-185.

[25]
SUCHODOLSKI J S, STEPHENSON C E, BUONO A, et al. Postnatal development of the canine fecal microbiome[C]// AMER.College Vet.Inter.Med.ed.Forum.Seattle,WA:[s.n.], 2013.

[26]
BARBA M, MARTÍNEZ-BOVÍ R, QUEREDA J J, et al. Vaginal microbiota is stable throughout the estrous cycle in Arabian mares[J]. Animals, 2020, 10(11):2020.

[27]
AAGAARD K, MA J, ANTONY K M, et al. The placenta harbors a unique microbiome[J]. Science Translational Medicine, 2014, 6(237):237ra65.

[28]
HANG B P T, WREDLE E, DICKSVED J. Analysis of the developing gut microbiota in young dairy calves-impact of colostrum microbiota and gut disturbances[J]. Tropical Animal Health and Production, 2020, 53(1):50.

DOI PMID

[29]
邓冠华. 抗微生物药长期给药对小鼠肠道微生物组多样性的影响[D]. 硕士学位论文. 广州: 南方医科大学, 2013.

DENG G H. Effects of long-term treatment of anti-microbial drugs on mouse gut microbiota determined with Illumina sequencing of 16S rRNA tags[D]. Master’s Thesis. Guangzhou: Southern Medical University, 2013. (in Chinese)

[30]
LEY R E, LOZUPONE C A, HAMADY M, et al. Worlds within worlds:evolution of the vertebrate gut microbiota[J]. Nature Reviews Microbiology, 2008, 6(10):776-788.

[31]
CALLAWAY T R, DOWD S E, EDRINGTON T S, et al. Evaluation of bacterial diversity in the rumen and feces of cattle fed different levels of dried distillers grains plus solubles using bacterial tag-encoded FLX amplicon pyrosequencing[J]. Journal of Animal Science, 2010, 88(12):3977-3983.

DOI PMID

[32]
DE MENEZES A B, LEWIS E, O'DONOVAN M, et al. Microbiome analysis of dairy cows fed pasture or total mixed ration diets[J]. FEMS Microbiology Ecology, 2011, 78(2):256-265.

DOI PMID

[33]
BRULC J M, ANTONOPOULOS D A, MILLER M E B, et al. Gene-centric metagenomics of the fiber-adherent bovine rumen microbiome reveals forage specific glycoside hydrolases[J]. Proceedings of the National Academy of Sciences of the United States of America, 2009, 106(6):1948-1953.

DOI PMID

[34]
RAY A K, BAIRAGI A, SARKAR GHOSH K, et al. Optimization of fermentation conditions for cellulase production by Bacillus subtilis CY5 and Bacillus circulans TP3 isolated from fish gut[J]. Acta Ichthyologica et Piscatoria, 2007, 37(1):47-53.

[35]
SZEMPLINSKI K L, THOMPSON A, CHERRY N, et al. Transporting and exercising unconditioned horses:effects on microflora populations[J]. Journal of Equine Veterinary Science, 2020, 90:102988.

[36]
BLIKSLAGER A T, WHITE N A, MOORE J N, et al. The equine acute abdomen[M]. 3rd ed.Hoboken, NJ: John Wiley & Sons, Inc., 2017.

[37]
WEESE J S, HOLCOMBE S J, EMBERTSON R M, et al. Changes in the faecal microbiota of mares precede the development of post partum colic[J]. Equine Veterinary Journal, 2015, 47(6):641-649.

DOI PMID

[38]
陶金山, 苏少锋, 张建强, 等. 马肠道微生物组成及影响因素的研究进展[J]. 畜牧与饲料科学, 2021, 42(4):61-66.

TAO J S, SU S F, ZHANG J Q, et al. Research advances on microbial composition in horse intestinal tract and influencing factors[J]. Animal Husbandry and Feed Science, 2021, 42(4):61-66. (in Chinese)

[39]
ABHAUER K P, WEMHEUER B, DANIEL R, et al. Tax4Fun:predicting functional profiles from metagenomic 16S rRNA data[J]. Bioinformatics, 2015, 31(17):2882-2884.

[40]
EL AIDY S, DERRIEN M, MERRIFIELD C A, et al. Gut bacteria-host metabolic interplay during conventionalisation of the mouse germfree colon[J]. The ISME Journal, 2013, 7(4):743-755.

[41]
杨宇翔. 消化道微生物对猪和大鼠氨基酸代谢的影响[D]. 博士学位论文. 南京: 南京农业大学, 2016.

YANG Y X. Influence of gastrointestinal microbiota on amino acids metabolism in swine and rat[D]. Ph.D.Thesis. Nanjing: Nanjing Agricultural University, 2016. (in Chinese)

[42]
张庚鑫, 杜海洋, 王平, 等. 基于16S rRNA测序研究葛根芩连汤对菌群失调性腹泻大鼠肠道菌群结构的影响[J]. 中国实验方剂学杂志, 2021, 27(11):19-26.

ZHANG G X, DU H Y, WANG P, et al. Effect of Gegen Qinliantang on structure of intestinal flora in dysbacterial diarrhea rats based on 16S rRNA sequencing[J]. Chinese Journal of Experimental Traditional Medical Formulae, 2021, 27(11):19-26. (in Chinese)

[43]
臧晓明, 景彩, 肖宁, 等. 基于16S rDNA基因测序技术分析不同身体质量指数人群的肠道菌群结构差异[J]. 中华中医药杂志, 2021, 36(1):451-455.

ZANG X M, JING C, XIAO N, et al. Analysis of intestinal flora structure differences in different BMI populations based on 16S rDNA gene sequencing technology[J]. China Journal of Traditional Chinese Medicine and Pharmacy, 2021, 36(1):451-455. (in Chinese)

[44]
BÄCKHED F, LEY R E, SONNENBURG J L, et al. Host-bacterial mutualism in the human intestine[J]. Science, 2005, 307(5717):1915-1920.

DOI PMID

[45]
XU J, BJURSELL M K, HIMROD J, et al. A genomic view of the human-Bacteroides thetaiotaomicron symbiosis[J]. Science, 2003, 299(5615):2074-2076.

[46]
MAZMANIAN S K, ROUND J L, KASPER D L. A microbial symbiosis factor prevents intestinal inflammatory disease[J]. Nature, 2008, 453(7195):620-625.

[47]
CANI P D, AMAR J, IGLESIAS M A, et al. Metabolic endotoxemia initiates obesity and insulin resistance[J]. Diabetes, 2007, 56(7):1761-1772.

DOI PMID

[48]
FRIEDMAN J E. The maternal microbiome:cause or consequence of obesity risk in the next generation?[J]. Obesity, 2017, 25(3):497-498.

[49]
LI Z P, WRIGHT A D G, YANG Y F, et al. Unique bacteria community composition and co-occurrence in the milk of different ruminants[J]. Scientific Reports, 2017, 7(1):40950.

[50]
PEREZ P F, DORÉ J, LECLERC M, et al. Bacterial imprinting of the neonatal immune system:lessons from maternal cells?[J]. Pediatrics, 2007, 119(3):e724-e732.

[51]
HASAN S, JUNNIKKALA S, PELTONIEMI O, et al. Dietary supplementation with yeast hydrolysate in pregnancy influences colostrum yield and gut microbiota of sows and piglets after birth[J]. PLoS One, 2018, 13(5):e0197586.

[52]
刘红宾. 母猪微生物垂直传递影响仔猪肠道的微生物定植与功能发育[D]. 博士学位论文. 北京: 中国农业大学, 2019.

LIU H B. Vertical transmission of sows’ microbiota affects microbial colonization and functional development of intestine in piglets[D]. Ph.D.Thesis. Beijing: China Agricultural University, 2019. (in Chinese)

[53]
PANNARAJ P S, LI F, CERINI C, et al. Association between breast milk bacterial communities and establishment and development of the infant gut microbiome[J]. JAMA Pediatrics, 2017, 171(7):647-654.

DOI PMID

[54]
DURANTI S, LUGLI G A, MANCABELLI L, et al. Maternal inheritance of bifidobacterial communities and bifidophages in infants through vertical transmission[J]. Microbiome, 2017, 5(1):66.

DOI PMID

[55]
BROOKS B, OLM M R, FIREK B A, et al. Strain-resolved analysis of hospital rooms and infants reveals overlap between the human and room microbiome[J]. Nature Communications, 2017, 8(1):1814.

DOI PMID

文章导航

/