研究论文

基于宏基因组测序技术研究南方地区健康与腹泻林麝肠道菌群特征

  • 陆元安 , 1 ,
  • 李晓冰 1, * ,
  • 曾雅婷 1 ,
  • 王雅婷 2 ,
  • 林明生 3 ,
  • 陆林姬 3 ,
  • 吴琼 , 1, **
展开
  • 1 龙岩学院生命科学学院,龙岩 364012
  • 2 福建农林大学动物科学学院,福州 350002
  • 3 福建时珍堂农林发展有限公司,宁德 355300
** 吴 琼,副教授,硕士生导师,E-mail:

* 同等贡献作者

陆元安(2002—),男,广西南宁人,本科生,动物科学专业。E-mail:

Copy editor: 菅景颖

收稿日期: 2024-05-08

  网络出版日期: 2024-11-09

基金资助

国家科技基础条件平台项目(TZDWZYK2019)

大学生创新创业训练项目(S202411312034)

Characteristics of Intestinal Flora of Healthy and Diarrhea Forest Musk Deer in Southern China were Studied Based on Metagenomic Sequencing Technology

  • LU Yuanan , 1 ,
  • LI Xiaobing 1, * ,
  • ZENG Yating 1 ,
  • WANG Yating 2 ,
  • LIN Mingsheng 3 ,
  • LU Linji 3 ,
  • WU Qiong , 1, **
Expand
  • 1 School of Life Sciences, Longyan University, Longyan 364012, China
  • 2 College of Animal Science, Fujian Agriculture and Forestry University, Fuzhou 350002, China
  • 3 Fujian Shizhen-Tang Agriculture and Forestry Development Co., Ltd., Ningde 355300, China
** associate professor, E-mail:

* Contributed equally

Received date: 2024-05-08

  Online published: 2024-11-09

摘要

本试验旨在探究腹泻对林麝肠道菌群组成和耐药基因的影响。选取36月龄健康林麝(SZ)和腹泻林麝(SF)各3头,采集所有个体粪便并进行宏基因组测序分析。结果表明: SF组Shannon指数降低,有益菌梭菌属(Clostridium)和Lactonifactor longoviformis的丰度显著低于SZ组(P<0.05),而致病菌埃希氏菌属(Escherichia)、大肠杆菌(Escherichia coli)的丰度显著高于SZ组(P<0.05)。进一步分析肠道菌群功能,在CAZy功能分析中,差异显著基因来自糖苷水解酶类、糖基转移酶类、多糖裂解酶类和碳水化合物结合横块;在CARD抗性基因分析中,林麝主要抗性基因由9大类组成,占比较多的是利福霉素类(45.65%)、林可酰胺类(10.29%)和多肽类(7.11%);抗性基因来源较多的菌门主要有3个,分别为厚壁菌门(Firmicutes)、拟杆菌门(Bacteroidetes)和变形菌门(Proteobacteria);LEfSe分析显示,SF组显著抗性基因多于SZ组,主要由变形菌门贡献。综上所述,腹泻会导致林麝肠道菌群多样性降低,肠道致病菌和抗性基因增加,表明临床上对细菌性腹泻治疗要注重细菌耐药性。

本文引用格式

陆元安 , 李晓冰 , 曾雅婷 , 王雅婷 , 林明生 , 陆林姬 , 吴琼 . 基于宏基因组测序技术研究南方地区健康与腹泻林麝肠道菌群特征[J]. 动物营养学报, 2024 , 36(11) : 7346 -7357 . DOI: 10.12418/CJAN2024.625

Abstract

The purpose of this experiment was to explore the effects of diarrhea on the composition of intestinal flora and drug resistance genes in forest musk deer. Three healthy forest musk deer (SZ) and three diarrhea forest musk deer (SF) aged 36 months were selected in the experiment. Feces of all individuals were collected and metagenomic sequencing analysis was performed. The results showed that the Shannon index of SF group decreased, and the abundances of beneficial bacteria Clostridium and Lactonifactor longoviformis were significantly lower than thoser of SZ group (P<0.05), while the abundances of pathogenic bacteria Escherichia and Escherichia coli were significantly higher than those of SZ group (P<0.05). The function of intestinal flora was further analyzed. In the analysis of CAZy function, the significant differential genes were from glycoside hydrolases, glycosyl transferases, polysaccharide lyases and carbohydrate-binding modules. In the CARD resistance gene analysis, the main resistance genes of forest musk deer were composed of 9 categories, among which the main resistance genes were rifamycins (45.65%), lincosamides (10.29%), and polypeptides (7.11%). There were three main phyla with more resistance genes, which were Firmicutes, Bacteroidetes and Proteobacteria. LEfSe analysis showed that the significant resistance genes in the SF group were more than those in the SZ group, mainly contributed by Proteobacteria. In summary, diarrhea can lead to a decrease in the diversity of intestinal flora, and an increase in intestinal pathogenic bacteria and resistance genes of forest musk deer, indicating that clinical treatment of bacterial diarrhea should pay attention to bacterial resistance.

林麝(Moschus berezovskii)又称麝鹿、林獐等,在动物分类学上属于偶蹄目,麝科,麝属,为体型较小的哺乳动物[1]。雄性林麝具有香腺组织,通过代谢作用可分泌麝香,而麝香一直是极其珍贵且罕见的中药材,也是国际香水行业广泛应用的重要原料之一[2]。《本草纲目》中记载“麝香通诸窍,开经络,透肌骨,解酒毒,消瓜果食积,治中风、中气、中恶、痰厥积聚废寝”,所以麝香有着极高的药用价值和经济价值[3]。由于人类对麝香的需求增加,致使大量野生林麝被猎杀,我国《中国濒危动物红皮书》将林麝列为濒危或易危动物[4]。为解决林麝数量降低以及推广麝香的可持续利用,我国发展了人工养麝产业,但林麝养殖种群发病率高、死亡率高,导致了人工养麝产业发展缓慢。
人工养殖过程中,林麝面临疾病威胁问题突出,其中腹泻是主要疾病之一,成年林麝腹泻发病率和死亡率均较高[5-6]。目前,对于林麝肠道菌群的研究较少,杜欣颖等[6]研究表明腹泻会引起林麝肠道菌群变化,使放线菌门(Actinobacteria)、广古菌门(Euryarchaeota)、黑水仙菌门(Melainabacteria)的物种丰富度增加,拟杆菌门(Bacteroidetes)和螺旋体门(Spirochaetes)的物种丰富度减少。肠道菌群稳定一旦被打破,变形菌门(Proteobacteria)物种便增多,变形菌门丰度增加是不稳定菌群的一个标志。肠道菌群组成以及肠道菌群与肠道的相互作用是维持动物机体稳态和健康的重要因素[7-10]。肠道菌群与肠道环境相互作用和动态平衡能够决定肠道黏膜免疫力和全身免疫力[10],稳定的肠道菌群能与致病菌争夺生存空间,抑制其生长[11]。因此,肠道菌群稳定对减少林麝腹泻极其重要。
杜欣颖等[6]和江峰等[12]等利用16S rRNA基因测序了解了林麝肠道菌群组成,但无法了解肠道菌群的功能和耐药性。因此,本研究拟利用宏基因组高通量测序技术,分析南方地区健康和腹泻林麝肠道菌群种类及丰富度,挖掘肠道菌群代谢功能和耐药基因,为林麝细菌性腹泻防控提供参考,促进林麝养殖业健康发展。

1 材料与方法

1.1 试验动物和样品采集

试验动物林麝来自福建省时珍堂农林发展有限公司林麝养殖场,圈养,36月龄。饲粮参照我国南方林麝生产实际中推荐值配制,饲粮组成中粗饲料主要为桑树叶或杏树叶,添加量为61.54%,胡萝卜或瓜果类添加量为30.77%,精饲料添加量为7.69%,精饲料由玉米(42.0%)、黄豆(26.0%)、麸皮(18.0%)、豆粕(10.0%)、多种维生素(0.4%)、矿物元素(0.4%)、碳酸氢钠(0.6%)、食盐(1.6%)、瘤胃宝(1.0%)组成。
选取体重相近的健康林麝(SZ)和腹泻林麝(SF)各3头,采用直肠取样法采集粪便,将粪便样品放入备好的灭菌袋中,-80 ℃保存备用,后续进行总DNA的提取。

1.2 粪便总DNA提取和宏基因组测序

利用TIANamp Stool DNA Kit试剂盒(天根)提取林麝粪便总DNA,使用NanoDrop2000分光光度计(Thermo Fisher Scientific,美国)和琼脂糖凝胶电泳分别进行DNA浓度测定和完整性分析。提取的总DNA由上海欧易生物医学科技有限公司进行建库和宏基因高通量测序。采用 S220 Focused-ultrasonicators(Covaris,美国)进行DNA片段化处理,Agencourt AMPure XP beads (Beckman Coulter Co.,美国)进行纯化,TruSeq Nano DNA LT Sample Prepararion Kit (Illumina,美国)试剂盒进行文库构建,Illumina NovaSeq 6000测序平台对文库进行测序。测序原始数据已提交至国家生物信息中心(https://www.cncb.ac.cn/),登录号为PRJCA027468。

1.3 数据处理与统计分析

采用Illumina NovaSeq 6000测序平台对文库进行测序,并生成150 bp双端reads。使用fastp(v 0.20.1)[13]对原始下机数据(FastQ file)去接头,并过滤掉低质量的碱基,去除含有N碱基(模糊碱基)的reads。使用bbmap(v38.93-0)与宿主基因组进行比对,并去除掉宿主序列。获得valid reads后,使用MEGAHIT(v1.2.9)[14-15]进行宏基因组的拼接。使用prodigal(v2.6.3)[16]对拼接的scaffold进行开放阅读框(ORF)预测,并将其翻译为氨基酸序列。使用MMSeqs2(v13.45111)对所有样本中预测出的基因进行非冗余基因集的构建,聚类参数为序列间95%的一致性(identity)以及90%的覆盖度(coverage)。每个聚类集中选取最长的基因作为该基因集的代表序列,得到基因集代表序列后,使用salmon(v1.8.0)将每个样本的clean reads与非冗余基因集进行比对(95% identity),统计基因在对应样本中的丰度信息。通过NR库对应的分类学信息数据库获得物种注释,然后使用物种对应的基因丰度综合计算该物种的丰度。在域(domain)、界(kingdom)、门(phylum)、纲(class)、目(order)、科(family)、属(genus)、种(species)各个分类学水平上统计物种在各个样本中的丰度,从而构建相应分类学水平上的丰度谱(abundance profile)。使用DIAMOND(v0.9.10.111)[17]软件对基因集代表序列(氨基酸序列)分别同NR、KEGG[18-19]、COG、SWISSPROT、GO等数据库进行比对注释,BLAST比对参数设置期望值(E-value)为1e-5。使用CAZy数据库的对应工具hmmscan(v3.1)[20]将基因集与CAZy数据库进行比对,获得基因对应的碳水化合物活性酶注释信息,然后使用碳水化合物活性酶对应的基因丰度总和计算该碳水化合物活性酶的丰度。基于R包(v4.1.2),采用ANOVA/KruskalWallis/t-test/Wilcoxon进行差异分析。基于LEfSe对物种丰度谱或者功能丰度谱进行差异分析,以P<0.05表示差异显著。利用BLAST与CARD数据库比对,取E-value<1e-10的注释。

2 结果与分析

2.1 肠道菌群多样性和菌群组成分析

对各样品及混合组装的ORF预测结果,采用MMSeqs2软件进行去冗余,以获得非冗余的初始独立基因(Unigene),默认以95% identity和90% coverage进行聚类,并选取最长的序列为代表性序列。Unigene的基本信息见表1
表1 Unigene的基本信息

Table 1 Basic information of Unigene

项目Item Total_Size/bp Unigene_Num/read Mean_Len/bp Max_Len/bp Min_Len/bp GC_Content/%
数据Data 2 776 541 103 5 194 777 534 35 040 201 46.39

Total_Size:Unigene中基因的总长 total length of genes in Unigene;Unigene_Num:Unigene个数 Unigene number;Mean_Len:Unigene中基因的平均长度 average length of genes in Unigene;Max_Len:unigene中基因的最长长度 the longest length of gene in Unigene;Min_Len:Unigene中基因的最短长度 the shortest length of gene in Unigene;GC_Content:Unigene中基因的整体GC含量百分比 percentage of total GC content of genes in Unigene。

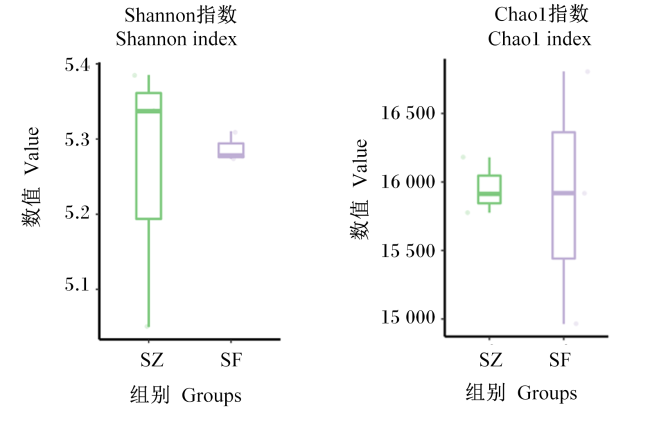
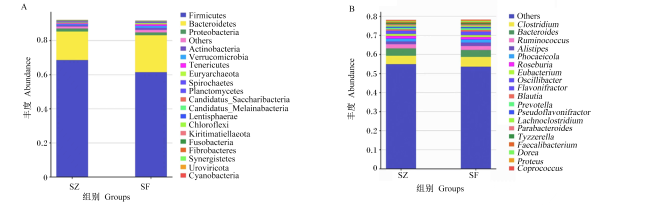
图1可知,SZ组和SF组的Shannon指数和Chao1指数差异不显著(P>0.05),在数值上SZ组的Shannon指数高于SF组。由图2-A可知,在门水平上,SZ组和SF组的优势菌均以厚壁菌门(Firmicutes)、拟杆菌门(Bacteroidetes)、变形菌门(Proteobacteria)为主。由图2-B可知,在属水平上,SZ组和SF组的优势菌均以梭菌属(Clostridium)、拟杆菌属(Bacteroides)、另枝菌属(Alistipes)和瘤胃球菌属(Ruminococcus)为主。
图1 肠道菌群Alpha多样性指数组间比较箱线图

Fig.1 Boxplot comparison between groups with Alpha diversity indexes of gut microbiota

图2 肠道菌群门水平(A)和属水平(B)组成

Firmicutes:厚壁菌门;Bacteroidetes:拟杆菌门;Proteobacteria:变形菌门;Actinobacteria:放线菌门;Verrucomicrobia:疣微菌门;Tenericutes:软壁菌门;Euryarchaeota:广古菌门;Spirochaetes:螺旋体门;Planctomycetes:浮霉菌门;Lentisphaerae:黏胶球形菌门;Chloroflexi:绿弯菌门;Fusobacteria:梭杆菌门;Fibrobacteres:纤维杆菌门;Synergistetes:互养菌门;Uroviricota:尾噬菌体门;Cyanobacteria:蓝细菌门;Clostridium:梭菌属;Bacteroides:拟杆菌属;Ruminococcus:瘤胃球菌属;Alistipes:另枝菌属;Roseburia:罗氏菌属;Eubacterium:真杆菌属;Oscillibacter:颤螺菌属;Flavonifractor:黄杆菌属;Prevotella:普雷沃氏菌属;Parabacteroides:副拟杆菌属;Tyzzerella:泰泽氏菌属;Faecalibacterium:栖粪杆菌属;Proteus:变形杆菌属;Coprococcus:粪球菌属;Others:其他。图8同 the same as Fig.8

Fig.2 Composition of gut microbiota at phylum level (A) and genus level (B)

2.2 肠道菌群差异分析

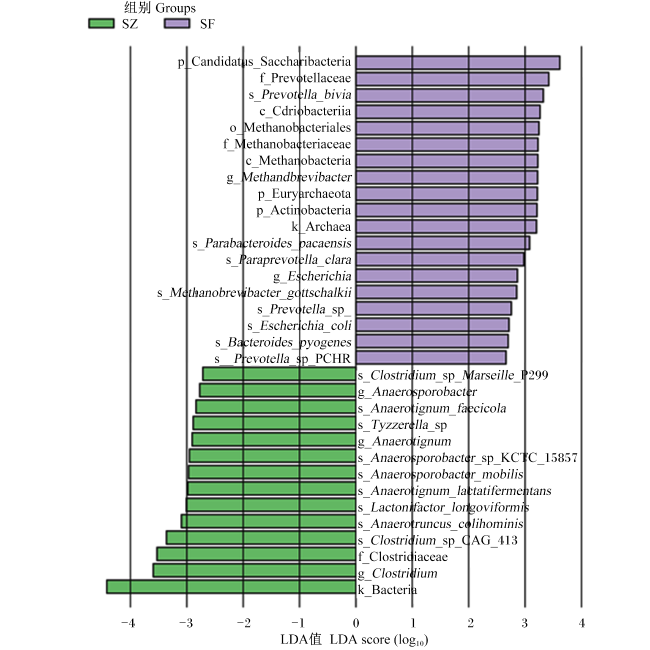
经LEfSe分析,通过线性判别分析(LDA)值分布柱状图显示2组林麝肠道菌群中丰度具有显著差异的类群(LDA值>2,P<0.05),结果见图3。SZ组肠道菌群中丰度具有显著差异的物种有梭菌属、厌氧杆菌属(Anaerosporobacter)、Lactonifactor longoviformis等19种,SZ组富集的有益菌为梭菌属、Lactonifactor longoviformis;SF组肠道菌群中丰度具有显著差异的物种有放线菌门(Actinobacteria)、广古菌门(Euryarchaeota)、Candidatus_Saccharibacteria、红蝽菌纲(Coriobacteriia)等14种,SF组富集的有害菌为埃希氏菌属(Escherichia)、大肠杆菌(Escherichia coli)。
图3 肠道菌群分类学水平LEfSe分析图

k_Archaea:古菌界;k_Bacteria:细菌界;p_Eufyarchaeota:广古菌门;p_Acfinobacteria:放线菌门;c_Coriobacteriia:红蝽菌纲;c_Methanobacteria:甲烷杆菌纲;o_Methanobacteriales:甲烷杆菌目;f_Prevotellaceae:普雷沃氏菌科;f_Methanobacteriaceae:甲烷杆菌科;f_Clostridiaceae:梭菌科;g_Methanobrevibacter:甲烷短杆菌属;g_Escherichia:埃希氏菌属;g_Anaerosporobacter:厌氧孢杆菌属;g_Clostridium:梭菌属;s_Prevotella_bivia:二路普雷沃氏菌;s_Escherichia_coli:大肠杆菌;s_Bacteroides_pyogenes:化脓性拟杆菌。

Fig.3 LEfSe analysis map of intestinal microbiota taxonomic level

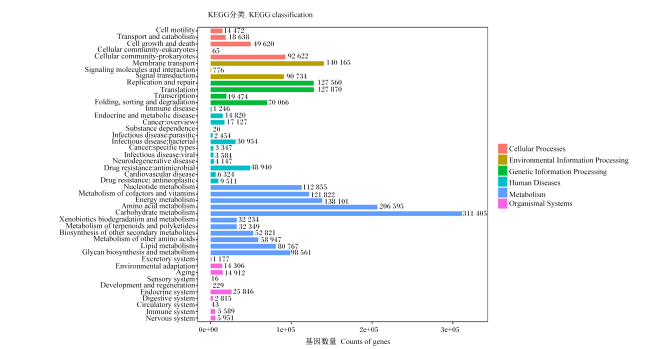
对比KEGG数据库进行注释统计,得到KEGG在1级(level 1)和2级水平(level 2)上的分类柱状图。由图4可知,在1级水平上,2组所注释基因以新陈代谢(metabolism)最多,生物体系统(organismal systems)最少;在2级水平上,2组以翻译(translation)(SZ组17.17%,SF组16.98%)、膜运输(membrane transport)(SZ组11.22%,SF组11.20%)、碳水化合物代谢(carbohydrate metabolism)(SZ组9.82%,SF组9.82%)、复制和修复(replication and repair)(SZ组8.55%,SF组8.41%)、氨基酸代谢(amino acid metabolism)(SZ组8.44%,SF组8.52%)、辅助因子和维生素的代谢(metabolism of cofactors and vitamins)(SZ组7.83%,SF组8.17%)、核苷酸代谢(nucleotide metabolism)(SZ组6.45%,SF组6.37%)、聚糖生物合成和代谢(glycan biosynthesis and me-tabolism)(SZ组3.48%,SF组3.44%)、折叠分类和降解(folding, sorting and degradation)(SZ组3.58%,SF组3.59%)、信号转导(signal transduction)(SZ组3.37%,SF组3.33%)和能量代谢(energy metabolism)(SZ组3.28%,SF组3.44%)为主。各通路在1级和2级水平上2组均无显著差异(P>0.05)。
图4 KEGG分类柱状图(1级和2级水平)

Level 1(1级水平)—Cellular Processes:细胞过程;Environmental Information Processing:环境信息处;Genetic Information Processing:遗传信息过程;Human Diseases:人类疾病;Metabolism:新陈代谢;Organismal Systems:有机体系统。

Level 2(2级水平)—Cell motility:细胞活性;Transport and catabolism:运输分解和代谢;Cell growth and death:细胞生长和死亡;Cellular community-eukaryotes:真核生物细胞群;Cellular community-prokaryotes:原核生物细胞群落;Membrane transport:膜运输;Signaling molecules and interaction:信号分子和相互作用;Signal transduction:信号转导;Replication and repair:复制和修复;Translation:翻译;Transcription:转录;Folding, sorting and degradation:折叠、分类和降解;Immune disease:免疫疾病;Endocrine and metabolic disease:内分泌和代谢疾病;Cancer:overview:癌症:概述;Substance dependence:物质依赖;Infectious disease:parasitic:传染性疾病病:寄生;Infectious disease:bacterial:传染性疾病:细菌;Cancer:specific types:癌症:特定类型; Infectious disease:viral:传染性疾病:病毒性;Neurodegenerative disease:神经退行性疾病;Drug resistance:antimicrobial:耐药性:抗菌;Cardiovascular disease:心血管疾病;Drug resistance: antineoplastic:耐药性:抗肿瘤药物;Nucleotide metabolism:核酸新陈代谢;Metabolism of cofactors and vitamins:辅助因子和维生素新陈代谢;Energy metabolism:能量新陈代谢;Amino acid metabolism:氨基酸新陈代谢;Carbohydrate metabolism:碳水化合物新陈代谢;Xenobiotics biodegradation and metabolism:外源性生物降解和新陈代谢;Metabolism of terpenoids and polyketides:萜类化合物和多酮类化合物的新陈代谢;Biosynthesis of other secondary metabolites:其他次生物质生物合成新陈代谢;Metabolism of other amino acids:其他氨基酸新陈代谢;Lipid metabolism:脂质新陈代谢;Glycan biosynthesis and metabolism:多糖生物合成新陈代谢;Excretory system:排泄系统;Environmental adaptation:环境适应;Aging:老化;Sensory system:感觉系统;Development and regeneration:生长和再生;Endocrine system:内分泌系统;Digestive system:消化系统;Circulatory system:循环系统;Immune system:免疫系统;Nervous system:神经系统。

Fig.4 KEGG classification histogram (level 1 and level 2)

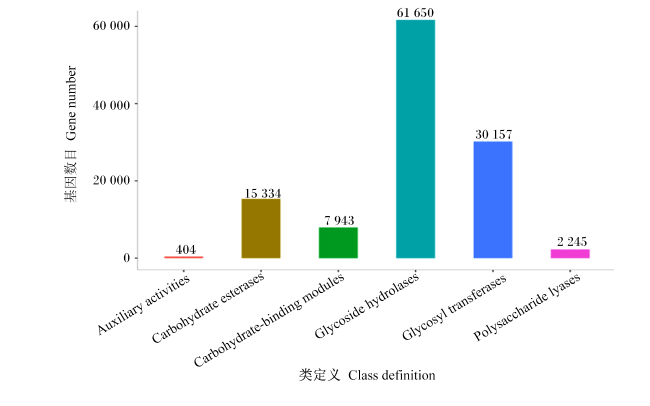
比对CAZy数据库进行注释统计,得到碳水化合物活性酶基因数目柱形图。由图5可知,共预测有117 733种碳水化合物活性酶,在六大类酶分子中糖苷水解酶类(glycoside hydrolases,GHs)占比最高,辅助氧化还原酶类(auxiliary activities,AAs)占比最低,分别为52.36%和0.38%。
图5 基于CAZy数据库注释的碳水化合物活性酶基因数目柱形图

Auxiliary activities:辅助氧化还原酶类;Carbohydrate esterases:碳水化合物酯酶类;Carbohydrate-binding modules:碳水化合物结合模块;Glycoside hydrolases:糖苷水解酶类;Glycosyl transferases:糖基转移酶类;Polysaccharide lyases:多糖裂解酶类。

Fig.5 Histogram of carbohydrate active enzyme gene number annotated based on CAZy database

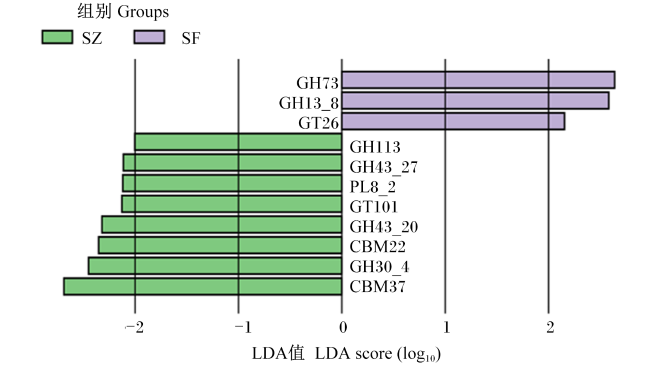
进一步分析2组碳水化合物活性酶差异,由图6可知,GH73、GH13_8、GT26在SF组显著富集(P<0.05),GH113、GH43_27、PL8_2、GT101、GH43_20、CBM22、GH30_4和CBM37在SZ组显著富集(P<0.05)。
图6 肠道菌群碳水化合物活性酶差异LEfSe分析柱形图

Fig.6 LEfSe analysis histogram of carbohydrate-active enzyme differences in intestinal microbiota

2.3 CARD抗性基因数据库分析

2.3.1 主要抗性基因

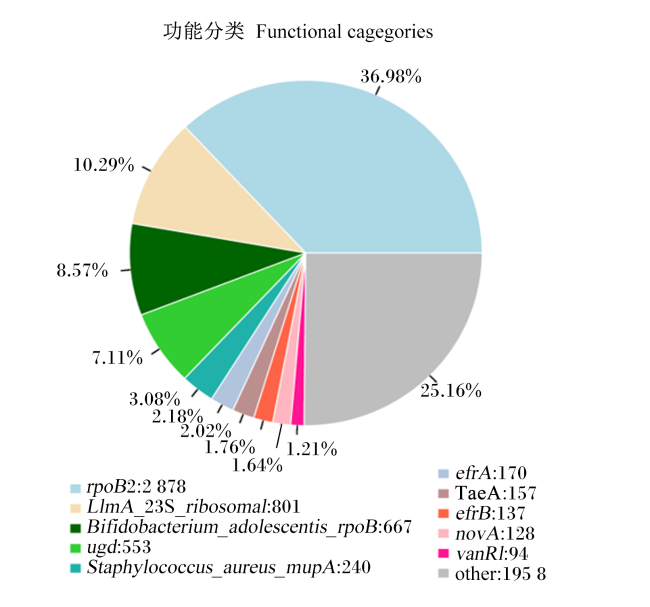
图7可知,由CARD注释序列基因得到2组林麝肠道的抗性基因主要由9大类组成,分别是利福霉素类(45.65%,rpoB2、Bifidobacterium_adolescentis_rpoB)、其他类(25.16%)、林可酰胺类(10.29%,LlmA_23S_ribosomal)、多肽类(7.11%,ugd)、多重耐药性类(3.94%,efrAefrB)、类莫匹罗星类(3.08%,Staphylococcus_aureus_mupA),截短侧耳素类(2.02%,TaeA)、香豆素类(1.64%,novA)和糖肽类1.21%(vanRI)。
图7 基于CARD数据库的抗性基因饼状图

Fig.7 Pie chart of resistance genes based on CARD database

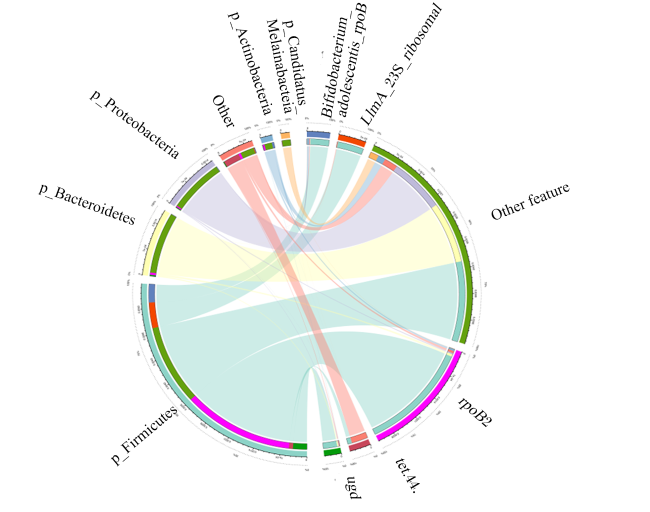
进一步分析主要抗性基因的宿主来源(前5名),结果见图8,厚壁菌门贡献了较多抗性基因,主要有ugdrpoB2、Bifidobacterium_adolescentis_rpoBLlmA_23S_ribosomal;拟杆菌门、放线菌门、变形菌门、Candidatus_Melainabacteria贡献了较少的抗性基因。
图8 基于CARD数据库的林麝Circos分析图

Fig.8 Circos analysis diagram of forest musk deer based on CARD database

2.3.2 差异耐药抗性基因

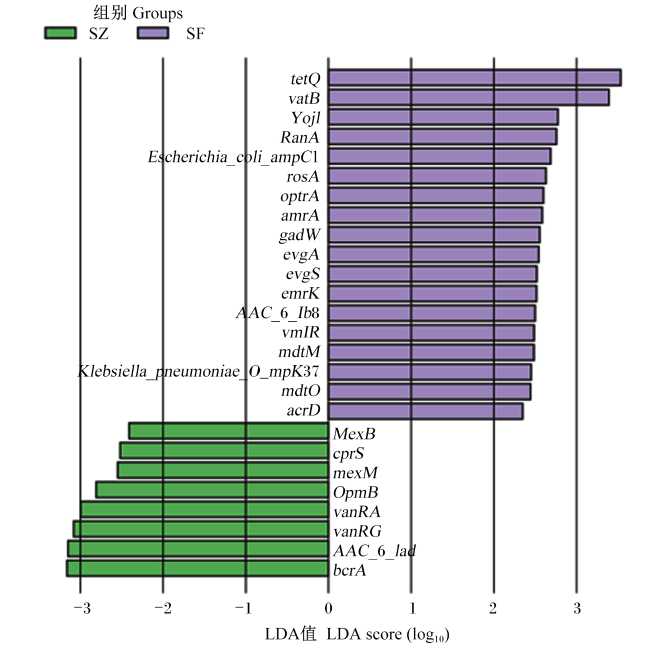
图9列出了2组具有显著差异的耐药抗性基因,其中MexBcprSmexMOpmBvanRAvanRGAAC_6_ladbcrA富集在SZ组;tetQvatBYojIRanAEscherichia_coli_ampC1、rosAoptrAamrAgadwevgAevgSemrKAAC_6_lb8、vmlRmdtMKlebsiella_pneumdniae_O_mpK37、mdtO、acrD富集在SF组。
图9 基于CARD数据库的林麝LEfSe分析柱状图

Fig.9 LEfSe analysis histogram of forest musk deer based on CARD database

通过对比CARD数据库,分析显著差异耐药抗性基因来源。由表2可知,SZ组耐药抗性基因主要由假单胞菌属(Pseudomonas)、肠球菌属(Enterococcus)、不动杆菌属(Acinetobacter)、芽孢杆菌属(Bacillus)贡献,SF组耐药抗性基因主要由埃希氏菌属、拟杆菌属、耶尔森氏菌属(Yersinia)、芽孢杆菌属、葡萄球菌属(Staphylococcus)、克雷伯氏菌属(Klebsiella)、肠杆菌属(Enterobacter)、肠球菌属、里默氏杆菌属(Riemerella)、伯克霍尔德氏菌属(Burkholderia)贡献。
表2 基于CARD数据库的林麝的富集抗性基因来源

Table 2 Sources of enrichment resistance genes for forest musk deer based on CARD data-base

组别Groups 属Genus 种Species 抗性基因Resistance gene
SZ Pseudomonas Pseudomonas aeruginosa MexBcprSmexMOpmB
Enterococcus Enterococcus faecium vanRAvanRG
Acinetobacter Acinetobacter pittii AAC_6_lad
Bacillus Bacillus licheniformis bcrA
SF Bacteroides Bacteroides fragilis tetQ
Yersinia Yersinia enterocolitica (type O∶8) rosA
Bacillus Bacillus subtilis subsp. subtilis str. 168 vmlR
Staphylococcus Staphylococcus aureus vatB
Riemerella Riemerella anatipestifer RA-GD RanA
Enterococcus Enterococcus faecium optrA
Enterobacter Enterobacter cloacae AAC_6_Ib8
Klebsiella Klebsiella pneumoniae Klebsiella_pneumdniae_O_mpK37
Burkholderia Burkholderia pseudomallei amrA
Escherichia Escherichia coli str. K-12 substr. MG1655 YojI
Escherichia Escherichia coli ETEC H10407 Escherichia_coli_ampC1
Escherichia Escherichia coli O25b∶H4 gadW
Escherichia Escherichia coli O157∶H7 str. Sakai evgA
Escherichia Escherichia coli str. K-12 substr. MG1655 evgSmdtM
Escherichia Escherichia coli emrK
Escherichia Escherichia coli str. K-12 substr. W3110 mdtOacrD

Pseudomonas:假单胞菌属;Enterococcus:肠球菌属;Acinetobacter:不动杆菌属;Escherichia:埃希氏菌属;Bacteroides:拟杆菌属;Yersinia:耶尔森氏菌属;Bacillus:芽孢杆菌属;Staphylococcus:葡萄球菌属;Klebsiella:克雷伯氏菌属;Enterobacter:肠杆菌属;Enterobacter:肠杆菌属;Riemerella:里默氏杆菌属;Burkholderia:伯克霍尔德氏菌属;Pseudomonas aeruginosa:铜绿假单胞菌;Enterococcus faecium:屎肠球菌;Acinetobacter pittii:皮特不动杆菌;Bacillus licheniformis:地衣芽孢杆菌;Bacteroides fragilis:脆弱拟杆菌;Yersinia enterocolitica (type O∶8):小肠结肠炎耶尔森氏菌(O∶8型);Bacillus subtilis subsp. subtilis str. 168:枯草芽孢杆菌枯草亚种subtilis str. 168;Staphylococcus aureus:金黄色葡萄球菌;Riemerella anatipestifer RA-GD:鸭疫里默氏杆菌RA-GD;Enterococcus faecium:屎肠球菌;Enterobacter cloacae:阴沟肠杆菌;Klebsiella pneumoniae:肺炎克雷伯氏菌;Burkholderia pseudomallei:类鼻疽伯克霍尔德氏菌;Escherichia coli:大肠杆菌;Escherichia coli str. K-12 substr. MG1655:大肠杆菌K12 MG1655;Escherichia coli ETEC H10407:大肠杆菌ETEC H10407;Escherichia coli O25b∶H4:大肠杆菌O25b∶H4;Escherichia coli O157∶H7 str. Sakai:大肠杆菌O157∶H7 Sakai;Escherichia coli str. K-12 substr. W3110:大肠杆菌K-12 W3110。

3 讨论

肠道微生物通过黏膜上皮细胞屏障、神经元免疫调控和细胞因子的相互作用参与正常肠道功能、机体神经调节以及拮抗病原微生物定植等维持肠道稳态,通过神经营养因子、神经递质等影响疾病的进程[21]。发生腹泻会对患病林麝的肠道带来影响,采取抗生素治疗虽能起到快速杀灭肠道病菌的作用,但会造成肠道微生物紊乱,还会加快致病菌耐药基因的筛选,反复会出现超级细菌的出现。本研究结果表明,腹泻林麝会发生门、属水平主要菌群紊乱,菌群多样性降低,有益菌减少、致病菌繁殖概率增加,致病菌相关的酶和显著耐药基因增加,本研究中主要为利福霉素类基因,主要由厚壁菌门提供。
在动物肠道菌群中,拟杆菌门与厚壁菌门比例非常重要,是动物的主要肠道细菌,其变化与消化能力有关。有研究报道,腹泻会导致肠道菌群发生变化,拟杆菌门比例增加和厚壁菌门比例降低,兼性厌氧菌(如肠杆菌科)比例的增加则和腹泻有关[22]。本研究中,SZ组和SF组肠道菌群中厚壁菌门丰度分别为74.30%和66.89%,拟杆菌门丰度分别为18.18%和23.63%,SF组大肠杆菌丰度显著增加,这与Hansen等[23]的研究结果相似。在属水平上,SZ组的第一优势菌是梭菌属(SZ组4.73%,SF组3.96%),SF组梭菌属的丰度显著降低,推测可能与腹泻发生有关,梭菌属在维护肠道健康方面具有重要作用。金磊[24]提出,梭状芽孢杆菌能发酵多种营养物质,在动物肠道中,梭状芽孢杆菌主要利用的是可消化多糖,其大部分代谢产物与宿主肠道健康密切相关,如丁酸、丁酸盐等短链脂肪酸。丁酸能协调多种生理功能,优化肠道环境及维护肠道健康;丁酸盐能维护肠道健康,是结肠上皮细胞的能量来源,具有调节细胞更新、抗炎、抑制氨吸收、阻止病原体侵入等功能[25-26]。SF组大肠杆菌丰度显著高于SZ组,大肠杆菌是条件致病菌,具有产肠毒素性大肠杆菌、产志贺毒素大肠杆菌等可以导致腹泻的基因型,其感染机制则是利用黏附素黏附于宿主的小肠上皮细胞分泌肠毒素,从而导致腹泻或者死亡。本研究条件下,推测腹泻会降低林麝肠道菌群中有益菌数量,增加腹泻致病菌增殖的几率。
进一步对肠道菌群进行KEGG数据库功能分析,发现2组均以碳水化合物代谢、复制和修复、氨基酸代谢、辅助因子功能为主,无显著差异,推测腹泻对林麝功能水平影响效果不明显。基于CAZy数据库对肠道菌群进行LEfSe分析,发现SF组GH73、GT26和G13_8丰度显著高于SZ组。GH73可以作为肠杆菌科的鞭毛成分之一[27],G13_8作为主要在大肠杆菌中表达的酶,具有水解α-1,4-葡萄糖苷键、形成新的α-1,6分支点、有效增加支链淀粉含量、增加淀粉消化率的能力[28],UDP N-乙酰基-D-甘露糖胺醛酸(UDP-ManNAcA)是肠杆菌科共同抗原(ECA)合成中ManNAcA残基的供体,GT26则是反应酶[29]
本研究中SF组显著富集的碳水化合物活性酶都与肠杆菌科相关,由此推测,腹泻林麝的碳水化合物基因会随着显著致病菌菌群(如大肠杆菌)数量的显著增加而相应增加。同时,SZ组中GH113、GH43_27、PL8_2、GT101、GH43_20、CBM22、GH30_4、CBM37丰度显著高于SF组。Xia等[30]研究表明,GH113有广泛的底物谱,对葡甘露聚糖的活性高于半乳甘露聚糖,并在长时间孵育后释放甘露糖和甘露糖作为主要水解产物。Komeno等[31]研究表明,GH43_27可催化阿拉伯聚糖和阿拉伯木聚糖侧链上的α1,2-和α1,3-l-阿拉伯呋喃糖基键的水解。Huang等[32]研究表明,PL8_2通过β消除与不饱和二糖的1,4-己糖胺键来降解软骨素、4-硫酸软骨素、硫酸皮肤素、6-硫酸软骨素、透明质酸和四糖。Yue等[33]研究表明,GT101是多功能酶,可能参与各种植物激素的生物合成途径,还可以催化细胞分裂素7-N-葡萄糖苷生物合成途径中反式玉米素-O-葡萄糖苷的转化、山柰酚在山柰酚葡糖苷生物合成途径中的转化以及槲皮素葡糖苷生物合成途径中槲皮素的转化,推断GT101可能是存在于未消化完的植物中的酶。Thakur等[34]研究表明,GH43_20具有与其他碳水化合物活性酶的协同作用,并增强木质纤维素生物质的水解能力。Ali等[35]研究表明,CBM22与其他催化模块具有对木聚糖的高降解力。Peralta等[36]研究表明,GH30_4对o-硝基苯基β-D-半乳糖苷、p-硝基苯基β-D-葡萄糖苷、p-硝基苯基、乳糖和纤维二糖活跃,对PNP呋喃糖苷(合成底物)和纤维二糖(天然底物)的利用效果最好。Ezer等[37]推测,CBM37负责将维素酶和β-1,4-木聚糖酶结合到细菌细胞表面和底物结合,促进了纤维素消化。以上结果表明,SF组丰度显著增加的碳水化合物活性酶主要与肠杆菌科相关,SF组丰度显著减少的碳水化合物活性酶主要参与粗饲料的消化和碳水化合物的转化,推测腹泻使林麝的消化能力下降,导致食欲不振、积食等情况,并且增加了致病菌的繁殖。
SF组林麝显著抗性基因多于SZ组,在SF组显著抗性基因宿主中,埃希氏菌属所携带的抗性基因最多(50%),同时腹泻林麝的埃希氏菌属中大肠杆菌的丰度显著多于健康林麝,推断肠道致病大肠杆菌丰度增加导致养殖场林麝腹泻,在后续治疗中引起菌群的耐药性。因此,养殖场要注意耐药细菌和腹泻之间的关系,避免让腹泻病原菌增加耐药性。

4 结论

综上可知,林麝发生腹泻后,肠道菌群的多样性下降,肠道中变形菌门的丰度增加,厚壁菌门的丰度下降;腹泻林麝差异碳水化合物活性酶比健康林麝少,其中与大肠杆菌相关酶增多,携带的多重抗性基因增加,多由机会致病菌大肠杆菌提供。
[1]
刘春燕. 林麝Moschus berezovskii养殖种群死亡原因及其生命生理特征研究[D]. 博士学位论文. 上海: 华东师范大学, 2008.

LIU C Y. Study on the causes of death and physiological characteristics of Moschus berezovskii cultured population[D]. Ph.D.Thesis. Shanghai: East China Normal University, 2008. (in Chinese)

[2]
杨威, 伍茜, 程建国, 等. 林麝干扰素α基因克隆、表达及转录调控分析[J]. 生物技术通报, 2022, 38(1):194-204.

DOI

YANG W, WU Q, CHENG J G, et al. Cloning, expression and transcriptional regulation of interferon-α in forest musk deer[J]. Biotechnology Bulletin, 2022, 38(1):194-204. (in Chinese)

DOI

[3]
吴科君, 吴世磊, 苏宇, 等. 林麝的种群分布及食源研究概况和进展[J]. 南方农业, 2022, 16(8):166-169.

WU K J, WU S L, SU Y, et al. General situation and progress of studies on population distribution and food sources of forest musk deer[J]. South China Agriculture, 2022, 16(8):166-169. (in Chinese)

[4]
王淯. 陕西凤县林麝栖息地景观生态格局及生态恢复研究[D]. 博士学位论文. 上海: 华东师范大学, 2006.

WANG Y. Study on landscape ecological pattern and ecological restoration of forest musk deer habitat in Fengxian County,Shaanxi Province[D].Ph.D.Thesis. Shanghai: East China Normal University, 2006. (in Chinese)

[5]
黄文英. 林麝人工饲养管理技术要点[J]. 畜牧兽医科技信息, 2023(6):223-225.

HUANG W Y. Technical points of artificial feeding and management of forest musk deer[J]. Chinese Journal of Animal Husbandry and Veterinary Medicine, 2023(6):223-225. (in Chinese)

[6]
杜欣颖, 夏介英, 李东晓, 等. 健康与腹泻林麝肠道菌群的多态性[J]. 中国微生态学杂志, 2021, 33(7):745-751.

DU X Y, XIA J Y, LI D X, et al. Polymorphism of fecal microbiota of healthy vs diarrhea musk deer[J]. Chinese Journal of Microecology, 2021, 33(7):745-751. (in Chinese)

[7]
刘燕红, 王银梦, 张玉莹, 等. 基于宏基因组测序技术研究正常与腹泻牦牛犊牛肠道菌群特征[J]. 动物营养学报, 2023, 35(4):2641-2650.

DOI

LIU Y H, WANG Y M, ZHANG Y Y, et al. Study on characterization of intestinal flora in normal and diarrhea yak calves based on metagenomic sequencing technology[J]. Chinese Journal of Animal Nutrition, 2023, 35(4):2641-2650. (in Chinese)

DOI

[8]
李奥运. 牦牛源枯草芽孢杆菌的筛选及对犊牦牛肠道菌群和代谢的影响[D]. 博士学位论文. 武汉: 华中农业大学, 2023.

Li O Y. Screening of Bacillus subtilis from yak and its effect on intestinal flora and metabolism of yak calves[D]. Ph.D.Thesis. Wuhan: Huazhong Agricultural University, 2023. (in Chinese)

[9]
张雨莲, 董宁, 杨靖, 等. 益生元调节肠道稳态的作用机制[J]. 现代预防医学, 2023, 50(13):2471-2478.

ZHANG Y L, DONG N, YANG J, et al. Mechanism of probiotics regulating intestinal homeostasis[J]. Modern Preventive Medicine, 2023, 50(13):2471-2478. (in Chinese)

[10]
杨晓彤. 食、药用菌对肠道菌群调控作用的研究进展和展望[C]// 第十二届药用真菌学术研讨会论文集.福州:中国食用菌协会药用真菌委员会, 2023:1.

YANG X T. Research progress and prospect of the regulation of intestinal flora by edible and medicinal fungi[C]// Proceedings of the 12th Symposium on Medicinal Fungi.Fuzhou:Medicinal Fungi Committee of China Edible Fungi Association, 2023:1. (in Chinese)

[11]
高世勇, 魏新瑞, 唐博琪, 等. 基于宏基因组学的肠道微生物研究进展[J]. 中药药理与临床, 2024, 40(3):115-119.

GAO S Y, WEI X R, TANG B Q, et al. Research advances in intestinal microbiota based on metagenomics[J]. Pharmacology and Clinics of Chinese Materia Medica, 2024, 40(3):115-119. (in Chinese)

[12]
江峰, 宋鹏飞, 张婧捷, 等. 不同养殖场林麝肠道微生物组成和功能的差异[J]. 兽类学报, 2023, 43(2):129-140.

DOI

JIANG F, SONG P F, ZHANG J J, et al. Comparative analysis of gut microbial composition and functions of forest musk deer in different breeding centres[J]. Acta Theriologica Sinica, 2023, 43(2):129-140. (in Chinese)

DOI

[13]
CHEN S F, ZHOU Y Q, CHEN Y R, et al. Fastp:an ultra-fast all-in-one FASTQ preprocessor[J]. Bioinformatics, 2018, 34(17):i884-i890.

[14]
LI D H, LIU C M, LUO R B, et al. MEGAHIT:an ultra-fast single-node solution for large and complex metagenomics assembly via succinct de Bruijn graph[J]. Bioinformatics, 2015, 31(10):1674-1676.

[15]
LI D H, LUO R B, LIU C M, et al. MEGAHIT v1.0:a fast and scalable metagenome assembler driven by advanced methodologies and community practices[J]. Methods, 2016,102:3-11.

[16]
HYATT D, CHEN G L, LOCASCIO P F, et al. Prodigal:prokaryotic gene recognition and translation initiation site identification[J]. BMC Bioinformatics, 2010,11:119.

[17]
BUCHFINK B, XIE C, HUSON D H. Fast and sensitive protein alignment using DIAMOND[J]. Nature Methods, 2015, 12(1):59-60.

DOI PMID

[18]
KANEHISA M, GOTO S, HATTORI M, et al. From genomics to chemical genomics:new developments in KEGG[J]. Nucleic Acids Research,2006,34:D354-D357.

[19]
KANEHISA M, GOTO S, SATO Y, et al. Data,information,knowledge and principle:back to metabolism in KEGG[J]. Nucleic Acids Research,2014,42:D199-D205.

[20]
CANTAREL B L, COUTINHO P M, RANCUREL C, et al. The carbohydrate-active EnZymes database (CAZy):an expert resource for glycogenomics[J]. Nucleic Acids Research, 2009, 37(Database issue):D233-D238.

[21]
夏爽. 肠组织ErbB4受体对菌群稳态的调控作用及机制研究[D]. 博士学位论文. 南宁: 广西医科大学, 2021.

XIA S. Study on the regulation and mechanism of ErbB4 receptor in intestinal tissue on flora homeostasis[D]. Ph.D. Thesis. Nanning: Guangxi Medical University, 2021. (in Chinese)

[22]
CARDING S, VERBEKE K, VIPOND D T, et al. Dysbiosis of the gut microbiota in disease[J]. Microbial Ecology in Health and Disease, 2015,26:26191.

[23]
HANSEN J, GULATI A, SARTOR R B. The role of mucosal immunity and host genetics in defining intestinal commensal bacteria[J]. Current Opinion in Gastroenterology, 2010, 26(6):564-571.

DOI PMID

[24]
金磊. 梭菌属与肠道健康的关系研究进展[J]. 畜牧产业, 2023(6):63-69.

JIN L. Research progress on the relationship between Clostridium and intestinal health[J]. Livestock Industry, 2023(6):63-69. (in Chinese)

[25]
LIU H, WANG J, HE T, et al. Butyrate:a doubleedged sword for health?[J]. Advances in Nutrition, 2018, 9(1):21-29.

[26]
HAMER H M, JONKERS D, VENEMA K, et al. Review article:the role of butyrate on colonic function[J]. Alimentary Pharmacology & Therapeutics, 2008, 27(2):104-119.

[27]
HERLIHEY F A, MOYNIHAN P J, CLARKE A J. The essential protein for bacterial flagella formation FlgJ functions as a β-N-acetylglucosaminidase[J]. Journal of Biological Chemistry, 2014, 289(45):31029-31042.

DOI PMID

[28]
XU T, LI Z, GU Z, et al. The N-terminus of 1,4-α-glucan branching enzyme plays an important role in its non-classical secretion in Bacillus subtilis[J]. Food Bioscience, 2023,52:102491.

[29]
BARR K, WARD S, MEIER-DIETER U, et al. Characterization of an Escherichia coli rff mutant defective in transfer of N-acetylmannosaminuronic acid (ManNAcA) from UDP-ManNAcA to a lipid-linked intermediate involved in enterobacterial common antigen synthesis[J]. Journal of Bacteriology, 1988, 170(1):228-233.

[30]
XIA W, LU H Q, XIA M J, et al. A novel glycoside hydrolase family 113 endo-β-1,4-mannanase from Alicyclobacillus sp. strain a4 and insight into the substrate recognition and catalytic mechanism of this family[J]. Applied and Environmental Microbiology, 2016, 82(9):2718-2727.

[31]
KOMENO M, HAYAMIZU H, FUJITA K, et al. Two novel α-L-arabinofuranosidases from Bifidobacterium longum subsp. longum belonging to glycoside hydrolase family 43 cooperatively degrade arabinan[J]. Applied and Environmental Microbiology, 2019, 85(6):e02582-18.

[32]
HUANG W J, LUNIN V V, LI Y G, et al. Crystal structure of Proteus vulgaris chondroitin sulfate ABC lyase Ⅰ at 1.9A resolution[J]. Journal of Molecular Biology, 2003, 328(3):623-634.

[33]
YUE X, LI X G, GAO X Q, et al. The Arabidopsis phytohormone crosstalk network involves a consecutive metabolic route and circular control units of transcription factors that regulate enzyme-encoding genes[J]. BMC Systems Biology, 2016,10:1-18.

[34]
THAKUR A, SHARMA K, JAISWAL K, et al. Structure and dynamics analysis of a family 43 glyco-side hydrolase α-L-arabinofuranosidase (PsGH43_12) from Pseudopedo-bacter saltans by com-putational modeling and small-angle X-ray scattering[J]. International Journal of Biological Macromolecules, 2020,163:582-592.

[35]
ALI E, ARAKI R, ZHAO G, et al. Functions of family-22 carbohydrate-binding modules in Clostridium josui Xyn10A[J]. Bioscience,Biotechnology,and Biochemistry, 2005, 69(12):2389-2394.

[36]
PERALTA R M, TERENZI H F, JORGE J A. Beta-D-glycosidase activities of Humicola grisea:biochemical and kinetic characterization of a multifunctional enzyme[J]. Biochimica et Biophysica acta, 1990, 1033(3):243-249.

[37]
EZER A, MATALON E, JINDOU S D N, et al. Cell surface enzyme attachment is mediated by family 37 carbohydrate-binding modules,unique to Ruminococcus albus[J]. Journal of Bacteriology, 2008, 190(24):8220-8222.

文章导航

/