综述

线粒体自噬与免疫稳态、肠道健康的互联机制及其调控研究进展

  • 杨攀 ,
  • 方梦瑶 ,
  • 田志梅 ,
  • 余苗 , *
展开
  • 广东省农业科学院动物科学研究所,农业农村部华南动物营养与饲料重点实验室,猪禽种业全国重点实验室,广东省畜禽育种与营养研究重点实验室,广东省畜禽肉品质量安全控制与评定工程技术研究中心,广州 510640
*余 苗,副研究员,硕士生导师,E-mail:

杨 攀(1993—),男,湖南郴州人,博士,研究方向为线粒体稳态机制及低碳养殖的应用研究。E-mail:

Copy editor: 菅景颖

收稿日期: 2024-09-30

  网络出版日期: 2025-03-13

基金资助

国家自然科学基金项目(32372928)

广东省基础与应用基础研究基金项目(2024A1515030187)

科技创新战略专项(R2023YJ-YB3006)

科技创新战略专项(R2023PY-JX015)

科技创新战略专项(R2020YJ-YB2002)

广东省乡村振兴战略专项资金(2023TS-3)

广东省乡村振兴战略专项资金(2023KJ465)

Research Progress on Interconnected Mechanisms of Mitophagy with Immune Homeostasis and Gut Health and Its Regulation

  • YANG Pan ,
  • FANG Mengyao ,
  • TIAN Zhimei ,
  • YU Miao , *
Expand
  • Guangdong Engineering Technology Research Center of Animal Meat quality and Safety Control and Evaluation, Guangdong Public Laboratory of Animal Breeding and Nutrition, State Key Laboratory of Swine and Poultry Breeding, Key Laboratory of Animal Nutrition and Feed Science in South China of Ministry of Agriculture and Rural Affairs, Institute of Animal Science, Guangdong Academy of Agricultural Sciences, Guangzhou 510640, China
*associate professor, E-mail:

Received date: 2024-09-30

  Online published: 2025-03-13

摘要

线粒体自噬是细胞内维持线粒体稳态的重要机制。近年来,线粒体自噬因其与免疫稳态和肠道健康的密切关联,已成为动物营养学研究的一个热点。许多调控线粒体自噬分子机制也已被报道,这为进一步理解线粒体自噬发生过程、维持线粒体功能与细胞内稳态提供了新手段。在本文中,综述了有关于线粒体自噬分子机制的前沿报道,讨论了线粒体自噬的作用及其与免疫稳态、肠道健康之间的互联机制,汇总了当前研究较多的化合物调控自噬的研究报道,旨在为以线粒体为中心的营养调控机制研究提供参考。

本文引用格式

杨攀 , 方梦瑶 , 田志梅 , 余苗 . 线粒体自噬与免疫稳态、肠道健康的互联机制及其调控研究进展[J]. 动物营养学报, 2025 , 37(3) : 1424 -1435 . DOI: 10.12418/CJAN2025.122

Abstract

Mitophagy is a crucial mechanism within cells for maintaining mitochondrial homeostasis. In recent years, due to its close association with immune homeostasis and gut health, mitophagy has become a focal point in animal nutrition research. Numerous molecular mechanisms regulating mitophagy have been reported, providing new approaches to better understand the process of mitophagy, its role in maintaining mitochondrial function, and overall cellular homeostasis. This paper reviewed the cutting-edge research on the molecular mechanisms of mitophagy, discussed its role and the interconnected pathways between mitophagy and immune homeostasis, gut health, and summarized the current studies on compounds that regulated autophagy. The aim is to offer insights for further research on mitochondria-centered regulatory mechanisms.

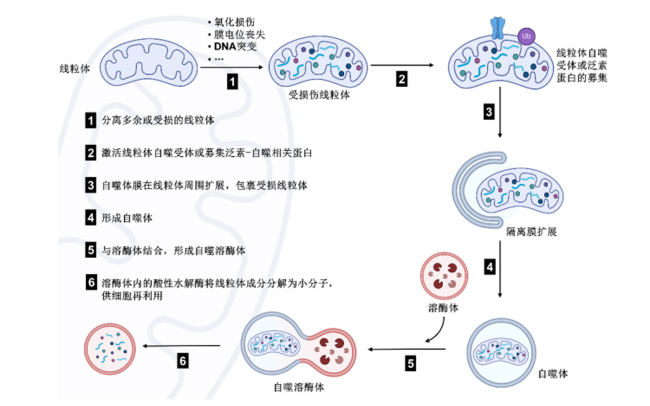
线粒体是细胞内核心的细胞器,是细胞的能量工厂[1]。然而,当线粒体受到外界的因素影响造成自身损伤时,会导致其内环境稳态的破环,从而造成其代谢紊乱[2]。因此,需要一种内环境的稳态机制来清除受损伤的线粒体。线粒体自噬是清除受损线粒体并维持细胞环境稳态的关键机制,同时它在调控线粒体功能和稳态中也扮演着至关重要的角色[3]。细胞线粒体自噬是细胞自噬系统专门降解受损线粒体的过程。该机制通过选择性封装和清除受损线粒体,帮助维持细胞的正常功能[4]。线粒体自噬发生有以下几个步骤:1)线粒体在受损后发生去极化并丧失膜电位,这构成了触发线粒体自噬的关键条件;2)分离多余或受损的线粒体,激活选择性降解线粒体的受体或者泛素蛋白募集到线粒体表面;3)自噬相关蛋白定位到线粒体,自噬体形成吞噬泡围绕需降解的线粒体形成并延长,随后,线粒体被包裹在自噬体的双膜囊泡中,形成线粒体自噬体;4)自噬体被运输并与溶酶体融合;5)溶酶体中的水解酶进入自噬体,降解线粒体,其内容物将被细胞循环利用(图1)。近年来的研究报道,线粒体自噬进程在免疫稳态与肠道健康中发挥着关键性的作用。在本文中,对近年来线粒体自噬发生机制的最新进展进行了系统地梳理,主要探讨了线粒体自噬在维持免疫稳态和促进肠道健康中的作用,同时综述了不同化合物在调控线粒体自噬研究中的最新进展,为进一步的研究线粒体自噬在畜禽健康养殖中的作用提供参考。
图1 线粒体自噬发生过程(由BioRender.com绘制)

Fig.1 Genesis process of mitophagy (drawing with BioRender.com)

1 线粒体自噬的机制

1.1 泛素化依赖途径
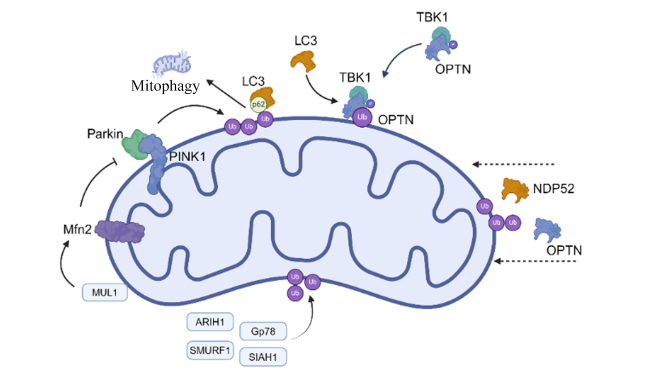
线粒体自噬泛素化依赖的方式是依靠线粒体表面蛋白质的泛素化作用,促使线粒体细胞自噬(图2)。PTEN诱导假定激酶1(PINK1)/Parkin途径是了解的最为透彻,也是报道最多的参与线粒体清除的途径[5]。PINK1蛋白是由PARK6基因编码,主要参与调控线粒体的功能[6]。在正常情况下,PINK1蛋白会持续转移至线粒体内膜并被清除[7]。当线粒体损伤导致膜电位下降时,阻断了PINK1的通道,这会造成PINK1在线粒体外膜上的蓄积。Parkin是一种E3泛素连接酶,负责将泛素分子连接到底物蛋白上,使标记了泛素的蛋白质能够被蛋白酶体识别并进行降解;在线粒体受损时,Parkin通过其构象发生变化被活化,从而启动自噬反应[8]。Sauvé等[9]在报道PINK1和Parkin的功能时指出,两者都是维持线粒体稳态不可或缺的重要角色,其信号通路上下游关系为PINK1位于Parkin信号的下游。外界因素引发的损伤造成线粒体膜电位的降低。有研究发现,在线粒体膜因损伤导致表面电位降低的区域,PINK1募集明显,这表明PINK1是线粒体损伤的主要监测靶点[10]。PINK1的激活过程始于线粒体外膜上去极化,随后通过其自磷酸化反应激活自身蛋白,并进行了二聚化处理。在这个过程中,PINK1的插入结构(insertion-3)和αC螺旋也发挥了作用。PINK1被激活后,进行磷酸化泛素标记位点,从而对受损线粒体进行标记,通过泛素化依赖的途径引发自噬反应,从而对受损线粒体进行清除,整个过程受到活性氧(ROS)的调控[11]。当受损线粒体外膜PINK1募集到一定程度后,通过Parkin及其底物泛素在Ser65位点的磷酸化(PSer65-泛素)机制来激活泛素连接酶的活性,Parkin及其底物泛素在Ser65位点磷酸化(pSer65-泛素)后,进一步增强E3泛素连接酶(Parkin)的活性[8]。线粒体外膜的自噬连接蛋白(p62/SQSTM1)是一种与自噬相关的连接蛋白,能特异性地将泛素化的底物连接到自噬体中,从而参与消除泛素化蛋白和受损线粒体的过程[12]。Yamada等[13]在研究PINK1/Parkin介导的线粒体自噬过程中发现,p62倾向于聚集在相邻线粒体之间,并通过其多溴蛋白结构域促进受损线粒体的积累;并且研究显示,在PINK1/Parkin介导的线粒体自噬过程中,p62优先定位于邻近线粒体,通过其多溴蛋白寡聚结构域促进损伤线粒体的聚集。之前的研究指出,敲低p62不影响其对Parkin蛋白向线粒体募集过程,但会显著降低受损线粒体的清除过程[14]。线粒体外膜上pSer65-泛素蛋白的募集可以触发自噬受体optineurin(OPTN)和核点蛋白52(NDP52)的募集,这些受体可以通过招募自噬起始因子,如Unc-51样激酶1(ULK1),ULK1则是启动线粒体自噬的关键启动因子[15]。有研究报道,OPTN和NDP52可以通过它们自身的微管相关蛋白1轻链3(LC3)相互作用区域直接与LC3相互作用,将带有泛素标记的线粒体锚定到自噬过程中[16-17]。有研究报道,TANK结合激酶1(TBK1)通过磷酸化OPTN蛋白,增强其与泛素链的结合能力,并促进受损线粒体发生自噬反应[18]。随后的研究表明,由Parkin组装的泛素侧链还能够通过与TBK1形成复合体来招募自噬受体,通过TBK1蛋白介导小Rab-GTP酶的磷酸化[19]。以上的论述主要集中在PINK1-Parkin途径,除此之外,还有其他不依赖Parkin途径。PINK1还能够通过磷酸化泛素,直接将自噬受体OPTN和NDP52招募至线粒体[20]。除了Parkin之外,最近的研究报道,还有5种E3泛素连接酶(SMURF1、MUL1、Gp78、SIAH1和ARIH1)可以参与线粒体蛋白质的泛素化和线粒体自噬的诱导[21]。Igarashi等[22]研究发现,MUL1可以介导PINK1在线粒体膜上的稳定性,但与线粒体去极化无关。MUL1缺乏会增加线粒体融合蛋白2(Mfn2)的活性,触发线粒体超融合,Mfn2的过表达导致内质网线粒体连接蛋白酪氨酸磷酸酶相互作用蛋白51表达增加,会显著抑制由Parkin介导的自噬反应[23]。对Gp78进行敲除后,会显著抑制自噬,降低线粒体电位,增加ROS产量,表明Gp78介导的线粒体自噬维持线粒体网络稳态并抑制ROS的产生[24]
图2 泛素化依赖的线粒体自噬(由BioRender.com绘制)

NDP52:核点蛋白52 nuclear dot protein 52;TNK1:TANK结合激酶1 TANK-binding kinase 1;LC3:微管相关蛋白1轻链3 microtubule-associated protein 1 light chain 3;PINK1:PTEN诱导假定激酶1 PTEN induced putative kinase 1;Mfn2:融合蛋白2 mitofusin 2;OPTN:optineurin;MUL1:线粒体E3泛素连接酶1 mitochondrial E3 ubiquitin ligase 1;ARIH1:Ariadne-1的人类同源物 human homolog of Ariadne-1;SMURF1:Smad泛素化调节因子1 Smad ubiquitylation regulatory factor 1;SIAH1:七失神同源物1 seven in absentia homolog 1;Mitophagy:线粒体自噬。

Fig.2 Ubiquitination-dependent mitophagy (drawing with BioRender.com)

1.2 非泛素化依赖途径

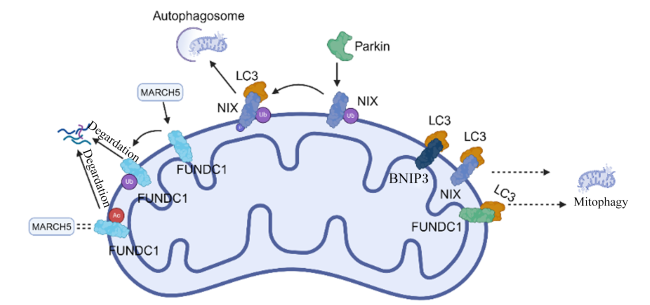
不依赖于泛素的线粒体自噬途径是指受体介导的线粒体自噬。在线粒体外膜上定位了多种类型的受体蛋白,这些受体蛋白在结构上具有LC3作用的区域,使线粒体自噬发生启动(图3)。在最新的研究中报道较多的受体有:Nip3样蛋白X(NIX)、Bcl2/腺病毒E1B相互作用蛋白3(BNIP3)、FUN14结构域1(FUNDC1)。NIX可以通过其氨基端的LIR与自噬体膜的LC3蛋白结合形成线粒体自噬体,也可以被Parkin泛素化后特异性被LC3识别,通过NIX调控通路,有效促进线粒体自噬的发生,进一步增强对受损线粒体的清除效率维持稳态[21]。NIX氨基端的LIR中第34/35位丝氨酸的磷酸化可以增强其与LC3蛋白的结合,并提高募集自噬体靶向线粒体的力度,从而提高自噬反应的发生水平[25]。NIX也可以存在于二聚体的形态中。并且二聚体与LC3蛋白结合比单体形式更加牢固,更易于招募自噬体;NIX跨膜结构域第204位的丙氨酸和第208位的缬氨酸均被替换成甘氨酸,可抑制二聚体形成,使得NIX蛋白与LC3的结合变弱,导致自噬水平的下降[26]。与NIX蛋白相似,BNIP3也包含能够与LC3结合的BH3结构域。这使得BNIP3同样能够在细胞自噬过程中发挥作用。研究发现,当BNIP3基因被敲除时,细胞的线粒体自噬显著减少,从而导致线粒体功能受损和细胞凋亡加剧,这一发现表明,BNIP3在调节线粒体自噬和维持细胞生存方面扮演着重要角色[27]。另外,线粒体外膜蛋白FUNDC1通过与LC3相互作用启动不依赖于Parkin的线粒体自噬,FUNDC1逆磷酸化修饰是其中的关键[28]。另一种E3泛素连接酶膜相关环指蛋白5(MARCH5)可以通过对线粒体外膜蛋白FUNDC1进行泛素化修饰,来调节缺氧状态下的自噬。这一过程涉及MARCH5将泛素分子添加到FUNDC1上,促使其降解,从而影响线粒体外膜蛋白FUNDC1介导的自噬反应过程,并在细胞应对缺氧环境中发挥重要作用。受体蛋白FUNDC1通过同源二聚体和可逆的乙酰化的方式调节自身的稳定性,乙酰化修饰的FUNDC1更容易同其E3泛素化连接酶MARCH5结合,进而被泛素化降解[29]。综上,有效去除受损线粒体对于维持细胞内环境的稳定和正常功能至关重要。研究这些机制可以帮助更好地理解细胞如何应对环境变化,并开发相应的调控策略。
图3 受体介导的线粒体自噬(由BioRender.com绘制)

LC3:微管相关蛋白1轻链3 microtubule-associated protein 1 light chain 3;NIX:Nip3样蛋白X Nip3-like protein X;MARCH5:膜相关环指蛋白5 membrane associated ring-CH-type finger 5;FUNDC1:FUN14结构域1 FUN14 domain containing 1;BNIP3:Bcl2/腺病毒E1B相互作用蛋白3 Bcl2/adenovirus E1B interacting protein 3;Mitophagy:线粒体自噬;Autophagosome:自噬小体;Degradation:降解。

Fig.3 Receptor-mediated mitophagy (drawing with BioRender.com)

2 线粒体自噬与免疫稳态

先天免疫反应提供了一般保护性应答对抗入侵病原体,在正常先天免疫反应激活的过程中会避免过度炎症和组织损伤[30]。在生物过程中,能量代谢在先天免疫细胞功能中发挥着关键作用[31]。因此,维持线粒体功能对于先天免疫稳态的完整性至关重要。免疫系统在保持自身功能正常和健康时,不仅需要识别和清除外来的病原体(如病毒、细菌),还要避免对自身组织的攻击和过度免疫反应。病原体通过视黄酸诱导型基因Ⅰ受体(RIG-Ⅰ)与线粒体抗病毒信号蛋白识别细胞质中的RNA,进而诱导干扰素(IFN)和其他促炎因子的产生,从而启动抗病毒反应[32]。此外,病毒可通过操纵宿主的线粒体自噬过程,从而削弱先天免疫应答如Ⅰ型干扰素反应,进而促进其自身复制和持续性感染。有研究报道,爱泼斯坦-巴尔病毒编码的Bcl-2同源蛋白BHRF1通过调控动力相关蛋白1(DRP1),从而介导线粒体分裂,诱导PINK1-Parkin途径驱动的线粒体自噬,进而抑制线粒体抗病毒信号蛋白和干扰素基因刺激因子(STING)通路介导的Ⅰ型干扰素反应[33]
病原体可通过阻断自噬的机制逃避免疫系统清除。有研究报道,沙门氏菌属(Salmonella)也可通过阻断自噬机制导致急性或慢性感染[34]。SMURF1在调节先天免疫中参与病原体识别和病原微生物的清除[35];在细胞损伤的过程中,会导致线粒体对相关分子模式(DAMP)的破坏[36]。线粒体稳态与否与免疫紊乱密切相关,靶向调节线粒体自噬有助于正常免疫功能的维持。研究表明,自噬蛋白的缺失会导致异常线粒体的积累和线粒体DNA(mtDNA)向胞质的转移,mtDNA和活性氧(ROS)的胞质水平是炎症小体激活先天免疫的关键因素[36]。线粒体损伤与炎症息息相关,线粒体活性抑制或失调时,ROS的产生和炎症小体的激活都会受到抑制,含NLR家族Pyrin域蛋白3(NLRP3)炎症小体能够检测线粒体功能失调,糖原合酶激酮3β(GSK-3β)参与线粒体损伤调控的进程,促进NLRP3募集到线粒体,这一过程涉及GSK-3β的活性调节,进而影响NLRP3炎症小体在细胞中的定位和功能,从而介导炎症反应[37]。值得注意的是,线粒体与炎症小体之间存在正反馈,即破坏线粒体的稳态从而触发炎症小体的激活。MUL1通过调节核因子-κB(NF-κB)转录活性介导NF-κB炎性信号通路;此外,MUL1也可以通过泛素-蛋白酶体途径对NF-κB抑制蛋白(IκB)进行降解,触发NF-κB释放并启动其信号通路作为对病原体入侵的反应[38]。Toll样受体与配体mtDNA结合可以激活NF-κB信号通路,增加p62的表达并识别泛素标记的线粒体,促进线粒体自噬介导的NLRP3炎性反应[39]。TBK1是环鸟苷酸-腺苷酸合成酶(cGAS)-STING信号通路的关键激酶,同时也促进自噬过程[40]。TBK1通过磷酸化IRF-3,诱导Ⅰ型干扰素和其他趋化因子的基因表达;同时,TBK1通过NDP52和OPTN被招募到线粒体外膜,在自磷酸化和激活后,TBK1磷酸化自噬信号蛋白(NDP52、OPTN、p62和Tax1结合蛋白1)与自噬相关蛋白8(ATG8)/泛素的结合位点,增强它们的亲和力,这一正反馈回路加速了自噬过程[20,41]。此外,TBK1磷酸化的Ras相关蛋白Rab-7a(Rab7A)促进自噬相关蛋白9A(ATG9A)囊泡的招募,形成自噬体[19]。在之前的论述中,线粒体自噬受MUL1和SMURF1的调节。受损线粒体清除的缺陷会导致炎症信号通路的激活,进而促进慢性炎症的发展。这种情况可能通过诱导过度的线粒体自噬,加剧炎症反应,从而损害先天免疫系统[42]。线粒体自噬机制在调节免疫反应中起着关键性的作用,研究调控线粒体自噬的新方法以维持免疫稳态是今后动物营养学发展的方向之一。

3 线粒体自噬与肠道健康

肠道免疫功能稳态与畜禽健康息息相关,也是动物营养研究中关注的重点与热点[43-44]。肠上皮细胞的线粒体自噬失调是肠道免疫功能障碍的主要诱因,从而导致严重的氧化应激反应和肠道炎症[45]。外源刺激或基因突变会诱发线粒体自噬失调,导致自噬相关蛋白的功能受到影响,进而造成细胞的能量和物质代谢异常,这些变化最终会导致肠上皮通透性增加,影响肠道屏障功能。研究发现,免疫相关鸟苷三磷酸酶M蛋白(IRGM)和自噬相关基因16样蛋白1(ATG16L1)是自噬机制的关键分子与肠道健康密切相关,IRGM通过阻碍NLRP3/凋亡相关斑点样蛋白(ASC)炎性小体进行组装,抑制炎症小体激活,介导自噬降解,抑制肠道炎症反应[46]。敲除ATG16L1基因的肠细胞的嵴结构缺失、透明度增加和肿胀、圆形外观的异常线粒体数量增加,并且ROS水平升高;另外,在肠道类器官模型上的研究显示,ATG16L1通过调节胞内干扰素信号介导坏死性凋亡,从而保护肠上皮细胞损伤[47-48]。此外,近年来的研究发现,Nip3样蛋白X(NIX)在自噬发生的反应中发挥关键作用。在NIX基因敲除的小鼠模型研究中,线粒体自噬反应的发生产生障碍,从而导致肠道炎症的发生[49]。抗增殖蛋白(PHB)参与了线粒体呼吸调节和细胞自噬调节。有研究发现,肠道上皮细胞中PHB缺失可引起线粒体功能紊乱、线粒体自噬功能障碍,造成肠黏膜炎性细胞因子表达增加,加剧肠道炎症反应[50]。有研究发现,溃疡性结肠炎导致肠道细胞中线粒体损伤和自噬的程度加重,肠上皮细胞中受损线粒体数量、线粒体自噬水平、肠黏膜ROS水平与溃疡性结肠炎的严重程度呈正相关[51]。此外,氧化应激会导致肠上皮屏障损伤和线粒体损伤,同时激活PINK1-Parkin的自噬反应;通过自噬调节这一过程可以帮助维持肠道屏障的完整性和细胞能量代谢的稳定[52]。除此之外,肠道微生物与线粒体自噬也存在着紧密的联系。肠道细菌(乳酸菌)可以通过产生烟酰胺N-氧化物来诱导NAD+依赖性的线粒体自噬,从而调节单核细胞在单纯疱疹性脑炎中的激活[53]。同时,肠道微生物代谢产物尿苷酸A具有抗炎作用,并能保护线粒体健康[54]。因此,肠道菌群失衡可能参与了严重感染中线粒体自噬的紊乱。在医学上的研究表明,ROS通过PINK1-Parkin通路介导的线粒体自噬在不同的氧化损伤性疾病中也发挥着重要作用。肠道细胞的持续分化和更新需要大量的能量,伴随产生大量的ROS,ROS在肠上皮细胞中过度的积累容易引发氧化损伤并诱导线粒体自噬,这是多种肠道疾病发生的重要因素。溃疡性结肠炎是一种慢性炎症性肠病,氧化应激和线粒体功能障碍与溃疡性结肠炎的发病机制密切相关,并且溃疡性结肠炎的发生率和严重程度与ROS水平的升高密切相关。在溃疡性结肠炎中,超氧化物歧化酶和过氧化氢酶表达量升高,而丙二醛和脂质过氧化物的表达量降低[55]。在葡聚糖硫酸钠(DSS)诱导的小鼠结肠炎模型中,线粒体内ROS、白细胞介素-1β(IL-1β)和白细胞介素-18(IL-18)的蛋白表达水平在使用线粒体靶向抗氧化剂MitoQ处理后显著降低[56]。克罗恩病患者的抗氧化防御失衡是其肠道病理发展的重要机制,从而导致黏膜退化和肠道通透性增加的重要因素[57]。炎症性肠病中观察到潘氏细胞数量减少,肠上皮细胞线粒体功能障碍引发代谢失衡,导致潘氏细胞功能受损[58]。综上所述,线粒体自噬功能在肠道炎症反应中受损,这一变化致使受损线粒体在细胞内大量积聚,并加剧了细胞内氧化应激,进一步加剧肠道组织的炎症反应和损伤程度。因此,针对肠道屏障、线粒体和线粒体自噬之间的相互作用开发调控肠道氧化应激技术手段,有望为调节肠道健康提供新的途径。

4 线粒体自噬分子调控研究

线粒体膜电位是评定线粒体能量代谢状态和功能运行状况的重要指标。质子载体的使用会使线粒体内膜对氢离子(H+)的通透性增加,导致膜两侧的电位差逐渐消失。当膜电位显著下降时,线粒体的能量产生能力受到影响,这种变化会激活线粒体自噬过程,通过清除受到损伤的线粒体,帮助细胞去除损伤并恢复内环境的稳定。质子载体包括氰基苯基肼(CCCP)、三氟甲氧基氰基苯基肼(FCCP)、2,4-二硝基苯酚(DNP)、N5,N6-双(2-氟苯基)-[1,2,5]恶二唑并[4-b]吡嗪-5,6-二胺(BAM15),它们经常被用作化学探针来刺激线粒体自噬并研究潜在的线粒体自噬机制[59]。此外,线粒体毒素可以清除线粒体膜电位来激活自噬反应。在动物营养学中受到广泛研究的线粒体毒素包括敌草快(Diquat)[60]和百草枯(Paraquat)[61]。Diquat通过过度产生超氧化物引起线粒体损伤,从而导致线粒体自噬。类似于其他毒素,Paraquat诱导的线粒体自噬是由线粒体去极化引发的。正常生理过程中线粒体是通过融合与分裂,不断往复来维持其稳态,这一过程由线粒体分裂和融合蛋白精确调控。其中,DRP1是一个关键的分裂蛋白。通过这种精细的调控机制,线粒体能够适应细胞内环境的变化,保持其功能和结构的稳定[62-63],因此,可以通过使用抑制DRP1活性的化合物来阻止线粒体自噬的发生。线粒体分裂抑制剂-1(Mdivi-1)是一种DRP1的变构调节剂,它通过抑制DRP1的功能来阻止线粒体的过度分裂,从而干预线粒体自噬过程。有研究发现,Mdivi-1显著降低了DRP1蛋白的表达,导致心肌细胞中线粒体呼吸减少;Mdivi-1增加了自噬蛋白p62和LC3的积累并降低线粒体自噬通量[64]。除了合成的小分子线粒体自噬抑制剂外,一些天然产物也能抑制线粒体自噬。在黄酮类化合物中,槲皮素具有抗病毒、抗炎、抗氧化等多种生理活性功能[65]。Son等[66]研究发现,槲皮素通过抑制线粒体自噬改善了人支气管上皮细胞的线粒体功能,并保护上皮细胞减少细胞凋亡。表1汇总了近年来动物营养研究中线粒体自噬诱导及调控的进展。在细胞模型上诱导线粒体自噬常用过氧化氢(H2O2)、Diquat、呕吐毒素等,在动物模型上除这几种物质外,还使用硫酸铜和特丁嗪来诱导自噬;此外,姜黄素和木犀草素可以通过PINK1-Parkin依赖的线粒体自噬途径有效改善体外氧化应激诱导的肠上皮屏障损伤和线粒体损伤[67]。丁酸钠[68]、N-乙酰半胱氨酸[69]、纳米硒[70]和白藜芦醇[71]也具有相似的效果,并且体内研究与体外研究报道了相一致的试验结果。通过上述研究可知,缓解动物氧化应激的天然化合物(如姜黄素、白藜芦醇、羟基酪醇、木犀草素等)具有缓解氧化应激下线粒体自噬的作用。值得注意的是,未来仍需开发针对线粒体的高度特异性自噬抑制剂来研究线粒体自噬对生理代谢的调控进程。
表1 动物营养研究中线粒体自噬诱导及调控的进展

Table 1 Progress in induction and regulation of mitophagy in animal nutrition research

试验模型
Test
models
诱导方式
Induction
modes
作用效果
Action effects
调控物
Regulators
缓解效果
Mitigation effects
参考文献
References
IPEC-J2细胞
IPEC-J2
cells
600和
800 μmol/L
过氧化氢
(H2O2)
显著提高了PTEN诱导假定激酶1
(PINK1)、Parkin蛋白表达水平和
微管相关蛋白1轻链3(LC3)
Ⅰ/Ⅱ比例,促进了线粒体自噬
姜黄素 通过PINK1-Parkin线粒
体自噬途径缓解
氧化应激
[67]
IPEC-J2细胞
IPEC-J2
cells
60 μmol/L
Diquat
(敌草快)
上调了猪空肠线粒体自噬相关
蛋白PINK1、Parkin及LC3Ⅰ/Ⅱ的
表达,下调p62蛋白的表达
白藜芦醇 抑制了线粒
体自噬
[72]
IPEC-J2细胞
IPEC-J2
cells
600 μmol/L
H2O2
降低线粒体膜电位、线粒体DNA
(mtDNA)数量和线粒体转录因子A
(TFAM)、核呼吸因子-1(NRF-1)、
过氧化物酶体增殖物激活受体γ
辅激活子-1α(PGC-1α)的mRNA表达
水平,并且出现明显的线粒体肿胀、
嵴断裂及线粒体空泡化的现象
丁酸钠 缓解了H2O2诱导的
氧化损伤
[68]
IPEC-J2细胞
IPEC-J2
cells
30 μmol/L
盐霉素
造成PINK1和Parkin基因和
蛋白的表达水平显著升高
N-乙酰
半胱氨酸
使线粒体自噬相关
基因和蛋白的表达水平
显著降低
[69]
IPEC-J2细胞
IPEC-J2
cells
500 μmol/L
H2O2
导致肠上皮屏障功能障碍和活性
氧(ROS)过量产生,造成线粒体膜电
位的下降与闭合蛋白(Occludin)和封闭
蛋白-1(Claudin-1)的表达水平降低;
增加了Unc-51样激酶1(ULK1)、LC3-Ⅱ/
LC3-Ⅰ、PINK1和Parkin蛋白的表达水平
纳米硒 通过调节哺乳动物雷
帕霉素靶蛋白(mTOR)/
PINK1介导的线粒体
自噬,缓解氧化应激
[70]
仔猪
Piglets
10 mg/kg BW
Diquat
使线粒体肿胀、空泡化和嵴破裂,
增加空肠中ROS的产生、线粒体的
膜电位、线粒体DNA的含量
白藜芦醇 缓解了Diquat诱导的
线粒体自噬
[73]
断奶仔猪
Weaned
piglets
125和
250 mg/kg
铜(硫酸铜形式)
PINK1、ParkinBeclin1的mRNA
表达水平随着铜水平的增加而
显著增加;与对照组相比,250 mg/kg
铜暴露时p62 mRNA表达水平明显
降低,125 mg/kg铜暴露时PINK1和
Parkin的蛋白表达水平增加,而LC3-Ⅱ
的蛋白表达水平显著升高
[74]
断奶仔猪
Weaned
piglets
3.8 mg/kg
呕吐毒素
显著提高了回肠中PINK1、Parkin
的mRNA和蛋白表达水平
白藜芦醇 降低了回肠中PINK1、
Parkin的mRNA和
蛋白表达水平
[75]
断奶仔猪
Weaned
piglets
8 mg/kg BW
Diquat
增加了线粒体自噬相关蛋白如
Parkin和LC3的表达,并且上调
PINK1、Parkin和Beclin1的表达
羟基酪醇 通过调节磷脂酰肌醇3-
激酶(PI3K)/蛋白激酶B
(Akt)-核因子E2相关因
子2(Nrf2)信号通路和
促进线粒体自噬缓解
肠道氧化损伤
[76]
IPEC-J2细胞
IPEC-J2
cells
0.5、1、
2 μmol/L
呕吐毒素
上调了线粒体裂变因子(DRP1、FIS1、
MIEF1和MFF)和线粒体自噬因子
(PINK1、ParkinLC3)mRNA和
蛋白的表达,下调了线粒体融合蛋白
1/2(Mfn1/2)的表达,导致线粒体动
力学失衡和线粒体自噬
[77]
IPEC-J2细胞
IPEC-J2
cells
脂多醣 显著下调了单磷酸腺苷活化
蛋白激酶(AMPK)、ULK1、Parkin
PINK1的mRNA表达,降低了
磷酸化单磷酸腺苷活化蛋白激酶
(p-AMPK)、自噬相关蛋白(ULK1、
Parkin、PINK1)的蛋白表达
木犀草素 上调了AMPKULK1、
ParkinPINK1的mRNA
表达与自噬相关
蛋白的表达
[78]
肉鸡
Broilers
0.4 mg/kg
BW特丁嗪
p62基因和蛋白表达水平下降,
自噬相关蛋白5(ATG5)、LC3、Parkin、
PINK1蛋白表达水平升高
[79]
白羽肉鸡
White feather
broilers
110、220、
330 mg/kg铜
相比于对照组,铜暴露组的PINK1、
Parkin和LC3蛋白表达水平升高,
330 mg/kg的铜诱导鸡十二指肠的
线粒体自噬发生
[80]

5 小结

线粒体自噬对于控制线粒体质量、维持其功能网络的完整性至关重要。通过清除受损的线粒体,确保细胞能量代谢和健康。对线粒体自噬机制的深入研究对于防止线粒体功能失调及其引发的相关分子事件很重要,这些分子事件包括可能的炎症反应的发生。线粒体自噬主要通过对通路的泛素依赖和非泛素依赖来清除受损或冗余的线粒体,使细胞内的环境保持稳定;线粒体还可以通过自噬反应对氧化还原状态进行调整,对免疫稳态进行调节,维护肠道屏障的完整性。与此同时,线粒体自噬诱导剂和抑制剂在免疫稳态与肠道健康研究中发挥着不可或缺的作用,但是绝大多数线粒体自噬诱导剂本质上是线粒体毒素或线粒体解耦剂,存在特异性低、毒性高和呼吸损伤等局限性。因此,有必要开发新的手段来调控线粒体自噬。随着对线粒体自噬的认识不断加深,未来将能够选择更具特异性的分子靶点开展研究,从而研究出与线粒体自噬功能异常的调控方法。
[1]
QIAO L, DOU X N, SONG X F, et al. Targeting mitochondria with antioxidant nutrients for the prevention and treatment of postweaning diarrhea in piglets[J]. Animal Nutrition, 2023, 15:275-287.

DOI PMID

[2]
DOBLADO L, LUECK C, REY C, et al. Mitophagy in human diseases[J]. International Journal of Molecular Sciences, 2021, 22(8):3903.

[3]
ONISHI M, YAMANO K, SATO M, et al. Molecular mechanisms and physiological functions of mitophagy[J]. EMBO Journal, 2021, 40(3):e104705.

[4]
XU Y, SHEN J, RAN Z H. Emerging views of mitophagy in immunity and autoimmune diseases[J]. Autophagy, 2020, 16(1):3-17.

DOI PMID

[5]
梁丹阳, 戴汉川. PINK1/Parkin通路在线粒体自噬氧化损伤中的作用[J]. 中国细胞生物学学报, 2018, 40(1):116-123.

LIANG D Y, DAI H C. The role of PINK1/Parkin pathway mitophagy in oxidative damage[J]. Chinese Journal of Cell Biology, 2018, 40(1):116-123. (in Chinese)

[6]
WANG N, ZHU P N, HUANG R X, et al. PINK1:the guard of mitochondria[J]. Life Sciences, 2020, 259:118247.

[7]
HARPER J W, ORDUREAU A, HEO J M. Building and decoding ubiquitin chains for mitophagy[J]. Nature Reviews Molecular Cell Biology, 2018, 19(2):93-108.

DOI PMID

[8]
GLADKOVA C, MASLEN S L, SKEHEL J M, et al. Mechanism of parkin activation by PINK1[J]. Nature, 2018, 559(7714):410-414.

[9]
SAUVÉ V, SUNG G, MACDOUGALL E J, et al. Structural basis for feedforward control in the PINK1/Parkin pathway[J]. EMBO Journal, 2022, 41(12):e109460.

[10]
SEKINE S, WANG C X, SIDERIS D P, et al. Reciprocal roles of Tom7 and OMA1 during mitochondrial import and activation of PINK1[J]. Molecular Cell, 2019, 73(5):1028-1043.e5.

DOI PMID

[11]
GAN Z Y, CALLEGARI S, COBBOLD S A, et al. Activation mechanism of PINK1[J]. Nature, 2022, 602(7896):328-335.

[12]
NGUYEN T D, SHAID S, VAKHRUSHEVA O, et al. Loss of the selective autophagy receptor p62 impairs murine myeloid leukemia progression and mitophagy[J]. Blood, 2019, 133(2):168-179.

DOI PMID

[13]
YAMADA T, MURATA D, ADACHI Y, et al. Mitochondrial stasis reveals p62-mediated ubiquitination in Parkin-independent mitophagy and mitigates nonalcoholic fatty liver disease[J]. Cell Metabolism, 2018, 28(4):588-604.e5.

DOI PMID

[14]
GEISLER S, HOLMSTRÖM K M, SKUJAT D, et al. PINK1/Parkin-mediated mitophagy is dependent on VDAC1 and p62/SQSTM1[J]. Nature Cell Biology, 2010, 12(2):119-131.

DOI PMID

[15]
VARGAS J N S, WANG C X, BUNKER E, et al. Spatiotemporal control of ULK1 activation by NDP52 and TBK1 during selective autophagy[J]. Molecular Cell, 2019, 74(2):347-362.e6.

DOI PMID

[16]
QIU Y P, WANG J C, LI H, et al. Emerging views of OPTN (optineurin) function in the autophagic process associated with disease[J]. Autophagy, 2022, 18(1):73-85.

[17]
PADMAN B S, NGUYEN T N, UOSELIS L, et al. LC3/GABARAPs drive ubiquitin-independent recruitment of optineurin and NDP52 to amplify mitophagy[J]. Nature Communications, 2019, 10(1):408.

DOI PMID

[18]
RICHTER B, SLITER D A, HERHAUS L, et al. Phosphorylation of OPTN by TBK1 enhances its binding to Ub chains and promotes selective autophagy of damaged mitochondria[J]. Proceedings of the National Academy of Sciences of the United States of America, 2016, 113(15):4039-4044.

DOI PMID

[19]
HEO J M, ORDUREAU A, SWARUP S, et al. RAB7A phosphorylation by TBK1 promotes mitophagy via the PINK-Parkin pathway[J]. Science Advances, 2018, 4(11):eaav0443.

[20]
NGUYEN T N, SAWA-MAKARSKA J, KHUU G, et al. Unconventional initiation of PINK1/Parkin mitophagy by optineurin[J]. Molecular Cell, 2023, 83(10):1693-1709.e9.

DOI PMID

[21]
PALIKARAS K, LIONAKI E, TAVERNARAKIS N. Mechanisms of mitophagy in cellular homeostasis,physiology and pathology[J]. Nature Cell Biology, 2018, 20(9):1013-1022.

[22]
IGARASHI R, YAMASHITA S I, YAMASHITA T, et al. Gemcitabine induces parkin-independent mitophagy through mitochondrial-resident E3 ligase MUL1-mediated stabilization of PINK1[J]. Scientific Reports, 2020, 10(1):1465.

DOI PMID

[23]
PURI R, CHENG X T, LIN M Y, et al. Mul1 restrains parkin-mediated mitophagy in mature neurons by maintaining ER-mitochondrial contacts[J]. Nature Communications, 2019, 10(1):3645.

DOI PMID

[24]
ALAN P, VANDEVOORDE K R, JOSHI B, et al. Basal Gp78-dependent mitophagy promotes mitochondrial health and limits mitochondrial ROS[J]. Cellular and Molecular Life Sciences, 2022, 79(11):565.

DOI PMID

[25]
ROGOV V V, SUZUKI H, MARINKOVIĆ M, et al. Phosphorylation of the mitochondrial autophagy receptor nix enhances its interaction with LC3 proteins[J]. Scientific Reports, 2017, 7(1):1131.

DOI PMID

[26]
MARINKOVIĆ M, ŠPRUNG M, NOVAK I. Dimerization of mitophagy receptor BNIP3L/NIX is essential for recruitment of autophagic machinery[J]. Autophagy, 2021, 17(5):1232-1243.

[27]
LIN Q S, LI S, JIANG N, et al. Inhibiting NLRP3 inflammasome attenuates apoptosis in contrast-induced acute kidney injury through the upregulation of HIF1A and BNIP3-mediated mitophagy[J]. Autophagy, 2021, 17(10):2975-2990.

[28]
LV M Q, WANG C Y, LI F D, et al. Structural insights into the recognition of phosphorylated FUNDC1 by LC3B in mitophagy[J]. Protein & Cell, 2017, 8(1):25-38.

[29]
CHEN L B, ZHANG Q P, MENG Y Y, et al. Saturated fatty acids increase LPI to reduce FUNDC1 dimerization and stability and mitochondrial function[J]. EMBO Reports, 2023, 24(4):e54731.

[30]
ZHANG Q, CAO X T. Epigenetic remodeling in innate immunity and inflammation[J]. Annual Review of Immunology, 2021, 39:279-311.

DOI PMID

[31]
GKIKAS I, PALIKARAS K, TAVERNARAKIS N. The role of mitophagy in innate immunity[J]. Frontiers in Immunology, 2018, 9:1283.

DOI PMID

[32]
HOU J X, HAN L L, ZHAO Z, et al. USP18 positively regulates innate antiviral immunity by promoting K63-linked polyubiquitination of MAVS[J]. Nature Communications, 2021, 12(1):2970.

DOI PMID

[33]
VILMEN G, GLON D, SIRACUSANO G, et al. BHRF1,a BCL2 viral homolog,disturbs mitochondrial dynamics and stimulates mitophagy to dampen type I IFN induction[J]. Autophagy, 2021, 17(6):1296-1315.

[34]
XU Y, ZHOU P, CHENG S, et al. A bacterial effector reveals the V-ATPase-ATG16L1 axis that initiates xenophagy[J]. Cell, 2019, 178(3):552-566.e20.

DOI PMID

[35]
SOUZA-COSTA L P, ANDRADE-CHAVES J T, ANDRADE J M, et al. Uncovering new insights into the role of the ubiquitin ligase Smurf1 on the regulation of innate immune signaling and resistance to infection[J]. Frontiers in Immunology, 2023, 14:1185741.

[36]
MARCHI S, GUILBAUD E, TAIT S W G, et al. Mitochondrial control of inflammation[J]. Nature Reviews Immunology, 2023, 23(3):159-173.

[37]
ARUMUGAM S, QIN Y Q, LIANG Z W, et al. GSK3β mediates the spatiotemporal dynamics of NLRP3 inflammasome activation[J]. Cell Death and Differentiation, 2022, 29(10):2060-2069.

DOI PMID

[38]
CALLE X, GARRIDO-MORENO V, LOPEZ-GALLARDO E, et al. Mitochondrial E 3 ubiquitin ligase 1 (MUL1) as a novel therapeutic target for diseases associated with mitochondrial dysfunction[J]. IUBMB Life, 2022, 74(9):850-865.

[39]
ZHONG Z Y, UMEMURA A, SANCHEZ-LOPEZ E, et al. NF-κB restricts inflammasome activation via elimination of damaged mitochondria[J]. Cell, 2016, 164(5):896-910.

DOI PMID

[40]
ZHAO B Y, DU F L, XU P B, et al. A conserved PLPLRT/SD motif of Sting mediates the recruitment and activation of TBK1[J]. Nature, 2019, 569(7758):718-722.

[41]
HEO J M, ORDUREAU A, PAULO J A, et al. The PINK1-Parkin mitochondrial ubiquitylation pathway drives a program of OPTN/NDP52 recruitment and TBK1 activation to promote mitophagy[J]. Molecular Cell, 2015, 60(1):7-20.

[42]
WANG R F, ZHU Y X, REN C W, et al. Influenza a virus protein PB1-F2 impairs innate immunity by inducing mitophagy[J]. Autophagy, 2021, 17(2):496-511.

[43]
MA L Y, TAO S Y, SONG T X, et al. Clostridium butyricum and carbohydrate active enzymes contribute to the reduced fat deposition in pigs[J]. iMeta, 2024, 3(1):e160.

[44]
MA L Y, LYU W T, SONG Y Y, et al. Anti-inflammatory effect of Clostridium butyricum-derived extracellular vesicles in ulcerative colitis:impact on host microRNAs expressions and gut microbiome profiles[J]. Molecular Nutrition & Food Research, 2023, 67(13):2200884.

[45]
MANCINI N L, GOUDIE L, XU W, et al. Perturbed mitochondrial dynamics is a novel feature of colitis that can be targeted to lessen disease[J]. Cellular and Molecular Gastroenterology and Hepatology, 2020, 10(2):287-307.

DOI PMID

[46]
MEHTO S, JENA K K, NATH P, et al. The Crohn’s disease risk factor IRGM limits NLRP3 inflammasome activation by impeding its assembly and by mediating its selective autophagy[J]. Molecular Cell, 2019, 73(3):429-445.

[47]
MATSUZAWA-ISHIMOTO Y, SHONO Y, GOMEZ L E, et al. Autophagy protein ATG16L1 prevents necroptosis in the intestinal epithelium[J]. The Journal of Experimental Medicine, 2017, 214(12):3687-3705.

[48]
YU M, KEN C. An autophagy protein ATG16L1 prevents necroptosis by regulating interferon signaling in the intestinal epithelium[J]. Inflammatory Bowel Diseases, 2021, 27:24-25.

[49]
VINCENT G, NOVAK E A, SIOW V S, et al. Nix-mediated mitophagy modulates mitochondrial damage during intestinal inflammation[J]. Antioxidants & Redox Signaling, 2020, 33(1):1-19.

[50]
JACKSON D N, PANOPOULOS M, NEUMANN W L. Mitochondrial dysfunction during loss of prohibitin 1 triggers Paneth cell defects and ileitis[J]. Gut, 2020, 69(11):1928-1938.

DOI PMID

[51]
LIANG H, ZHANG F R, WANG W, et al. Heat shock transcription factor 2 promotes mitophagy of intestinal epithelial cells through PARL/PINK1/parkin pathway in ulcerative colitis[J]. Frontiers in Pharmacology, 2022, 13:893426.

[52]
CAO S T, XIAO H, LI X, et al. AMPK-PINK1/Parkin mediated mitophagy is necessary for alleviating oxidative stress-induced intestinal epithelial barrier damage and mitochondrial energy metabolism dysfunction in IPEC-J2[J]. Antioxidants, 2021, 10(12):2010.

[53]
LI F, WANG Y L, SONG X W, et al. The intestinal microbial metabolite nicotinamide N-oxide prevents herpes simplex encephalitis via activating mitophagy in microglia[J]. Gut Microbes, 2022, 14(1):2096989.

[54]
HASHEMINEZHAD S H, BOOZARI M, IRANSHAHI M, et al. A mechanistic insight into the biological activities of urolithins as gut microbial metabolites of ellagitannins[J]. Phytotherapy Research, 2022, 36(1):112-146.

[55]
DUDZIÑSKA E, GRYZINSKA M, OGNIK K, et al. Oxidative stress and effect of treatment on the oxidation product decomposition processes in IBD[J]. Oxidative Medicine and Cellular Longevity, 2018, 2018:7918261.

[56]
DASHDORJ A, JYOTHI K R, LIM S, et al. Mitochondria-targeted antioxidant MitoQ ameliorates experimental mouse colitis by suppressing NLRP3 inflammasome-mediated inflammatory cytokines[J]. BMC Medicine, 2013, 11:178.

DOI PMID

[57]
LIU J G, ZHANG L, WANG Z J, et al. Network pharmacology-based strategy to identify the pharmacological mechanisms of pulsatilla decoction against Crohn’s disease[J]. Frontiers in Pharmacology, 2022, 13:844685.

[58]
KHALOIAN S, RATH E, HAMMOUDI N, et al. Mitochondrial impairment drives intestinal stem cell transition into dysfunctional Paneth cells predicting Crohn’s disease recurrence[J]. Gut, 2020, 69(11):1939-1951.

[59]
SHRESTHA R, JOHNSON E, BYRNE F L. Exploring the therapeutic potential of mitochondrial uncouplers in cancer[J]. Molecular Metabolism, 2021, 51:101222.

[60]
CAO S T, WU H, WANG C C, et al. Diquat-induced oxidative stress increases intestinal permeability,impairs mitochondrial function,and triggers mitophagy in piglets[J]. Journal of Animal Science, 2018, 96(5):1795-1805.

[61]
GUO Y J, ZHANG H, YAN C, et al. Small molecule agonist of mitochondrial fusion repairs mitochondrial dysfunction[J]. Nature Chemical Biology, 2023, 19(4):468-477.

DOI PMID

[62]
ADACHI Y, KATO T, YAMADA T, et al. Drp1 tubulates the ER in a GTPase-independent manner[J]. Molecular Cell, 2020, 80(4):621-632.e6.

DOI PMID

[63]
HAN H L, TAN J Q, WANG R X, et al. PINK1 phosphorylates Drp1S616 to regulate mitophagy-independent mitochondrial dynamics[J]. EMBO Reports, 2020, 21(8):e48686.

[64]
AISHWARYA R, ALAM S, ABDULLAH C S, et al. Pleiotropic effects of mdivi-1 in altering mitochondrial dynamics,respiration,and autophagy in cardiomyocytes[J]. Redox Biology, 2020, 36:101660.

[65]
梅华迪, 李袁飞, 马现永, 等. 槲皮素对动物肠道黏膜屏障功能的影响及其调控机制[J]. 动物营养学报, 2022, 34(9):5475-5488.

DOI

MEI H D, LI Y F, MA X Y, et al. Effects and regulatory mechanisms of quercetin on animal intestinal mucosal barrier function[J]. Chinese Journal of Animal Nutrition, 2022, 34(9):5475-5488. (in Chinese)

DOI

[66]
SON E S, KIM S H, RYTER S W, et al. Quercetogetin protects against cigarette smoke extract-induced apoptosis in epithelial cells by inhibiting mitophagy[J]. Toxicology in Vitro, 2018, 48:170-178.

[67]
曹舒婷. AMPK-PINK1/Parkin介导的线粒体自噬在氧化应激仔猪肠屏障修复中的作用及姜黄素的调控机制[D].博士学位论文. 杭州: 浙江大学, 2020.

CAO S T. AMPK-PINK1/Parkin mediated mitophagy on restoration of intestinal barrier damaged by oxidative stress in piglets and curcumin’s regulation mechanism[D].Ph.D.Thesis. Hangzhou: Zhejiang University, 2020. (in Chinese)

[68]
王春春. 三丁酸甘油酯对仔猪肠屏障、氧化应激和线粒体的影响及机理探讨[D].博士学位论文. 杭州: 浙江大学, 2021.

WANG C C. Effects of tributyrin on intestinal barrier,oxidative stress and mitochondria of piglets and its mechanism[D].Ph.D.Thesis. Hangzhou: Zhejiang University, 2021. (in Chinese)

[69]
WANG X Y, TIAN X M, YAN H L, et al. Exposure to salinomycin dysregulates interplay between mitophagy and oxidative response to damage the porcine jejunal cells[J]. Science of the Total Environment, 2023, 900:166441.

[70]
YAN S Q, QIAO L, DOU X N, et al. Biogenic selenium nanoparticles by Lactobacillus casei ATCC 393 alleviate the intestinal permeability,mitochondrial dysfunction and mitophagy induced by oxidative stress[J]. Food & Function, 2021, 12(15):7068-7080.

[71]
CHEN Y N, ZHANG H, JI S L, et al. Resveratrol and its derivative pterostilbene attenuate oxidative stress-induced intestinal injury by improving mitochondrial redox homeostasis and function via SIRT1 signaling[J]. Free Radical Biology & Medicine, 2021, 177:1-14.

[72]
罗云彦. 白藜芦醇通过激活Parkin介导的线粒体自噬提高猪肠道抗氧化能力的作用及其机制[D].硕士学位论文. 南宁: 广西大学, 2022.

LUO Y Y. Effects of resveratrol on enhancing antioxidant capacity of porcine intestinal tract by activating Parkin-mediated mitochondrial autophagy and its mechanism[D].Master’s Thesis. Nanning: Guangxi University, 2022. (in Chinese)

[73]
CAO S T, SHEN Z J, WANG C C, et al. Resveratrol improves intestinal barrier function,alleviates mitochondrial dysfunction and induces mitophagy in diquat challenged piglets[J]. Food & Function, 2019, 10(1):344-354.

[74]
LI X R, BAI Y M, HUO H H, et al. Long-term copper exposure induces mitochondrial dynamics disorder and mitophagy in the cerebrum of pigs[J]. Biological Trace Element Research, 2023, 201(3):1197-1204.

[75]
HUANG Y J, ZHENG C B, SONG B, et al. Resveratrol ameliorates intestinal damage challenged with deoxynivalenol through mitophagy in vitro and in vivo[J]. Frontiers in Veterinary Science, 2022, 8:807301.

[76]
WEN X B, TANG S L, WAN F, et al. The PI3K/Akt-Nrf2 signaling pathway and mitophagy synergistically mediate hydroxytyrosol to alleviate intestinal oxidative damage[J]. International Journal of Biological Sciences, 2024, 20(11):4258-4276.

DOI PMID

[77]
ZHANG C, ZHANG K F, CHEN F J, et al. Deoxynivalenol triggers porcine intestinal tight junction disorder:insights from mitochondrial dynamics and mitophagy[J]. Ecotoxicology and Environmental Safety, 2022, 248:114291.

[78]
YANG L L, ZHANG K, CHENG X Y, et al. Luteolin attenuates LPS-induced damage in IPEC-J2 cells by enhancing mitophagy via AMPK signaling pathway activation[EB/OL].(2024-03-14) [2024-09-01]. https://www.researchsquare.com/article/rs-4041277/v1

[79]
WANG S F, LI Q W, GUO P, et al. Terbuthylazine induces oxidative stress and mitophagy through activating cGAS-STING pathway in chicken jejunum[J]. Food Bioscience, 2024, 60:104132.

[80]
MA F Y, HUO Y H, LI H Y, et al. New insights into the interaction between duodenal toxicity and microbiota disorder under copper exposure in chicken:involving in endoplasmic reticulum stress and mitochondrial toxicity[J]. Chemico-Biological Interactions, 2022, 366:110132.

文章导航

/